AlphaGenome:古人类渗入变异的功能预测与实验边界
Using sequence-to-function models to interpret archaic hominin introgression
用巴布亚 LCL 和 MPRA 验证 AlphaGenome 对古人类渗入变异的预测:基线活性预测良好,等位基因表达效应相关接近零,可及性效应有较弱且依实验终点变化的支持。
本文目录
全文解读|bioRxiv v1,2026-09-01 公开,尚未经同行评议。 本文依据 50 页 PDF 主文、Methods、主图 1–5 和补图 1–13。末页仅有补充表 1–8 的标题,没有表格内容,完整 track 清单及候选列表尚未逐项核验。论文与 PDF · 分析代码
研究问题与数据
本文检验:在人群功能基因组数据较少的场景中,AlphaGenome 能否帮助筛选古人类渗入产生的功能变异?需要区分两个任务:预测一个区域通常是否开放、一个基因通常是否表达;预测改变某个等位基因后,可及性或表达会怎样变化。前者准确,并不保证后者准确。
作者借助 249 位巴布亚新几内亚个体的既有全基因组测序识别渗入单倍型,再聚焦具有实验细胞系的 11 位巴布亚祖源供者。渗入鉴定结合与古人类共享、在 YRI 中缺失的变异、LD 分块、不完全谱系分选检验及与古人类基因组的相似性;排除少于 5 个 SNP 的单倍型等低可信片段。最终分析 144,139 个 aSNP,按来源分为 Denisovan 52,705 个、Neanderthal 1KG 40,583 个和 Neanderthal PNG 50,851 个;总集合中有 67,170 个在这 11 人中呈多态性。后两组分别指也见于千人基因组大陆欧亚人群、或仅在本研究巴布亚样本中检出的尼安德特人样单倍型,不是供者的两种当代祖源。
新生成的实验数据为 11 个 LCL 的 ATAC-seq、其中 9 个 LCL 的 RNA-seq。模型使用 GM12878 这一欧洲样祖源供者来源 LCL 的预测轨道。作者讨论了训练资源 GTEx、ENCODE 的祖源代表性局限;本文是既有模型的外部实验评估,没有重新训练 AlphaGenome,也没有提供能量化祖源训练覆盖度的样本清单。
从序列到分数,具体比较的是什么
作者通过 dna_model.score_variant,以变异为中心输入约 1 Mb 序列。除表示基线活性的 ACTIVE 分数外,RNA 使用 GeneMaskLFCScorer,ATAC 使用 CenterMaskScorer 生成等位基因间的预测 log₂ fold change。ATAC 的计分区域是变异中心 501 bp;RNA 结果保留选定变异—基因配对和 polyA-plus 输出。结果部分描述:落在蛋白编码基因内时保留该基因,否则选择最近 TSS 对应基因,得到 129,004 个 aSNP、6,094 个基因的表达预测。
差异分数统一定向为“渗入等位基因相对非渗入等位基因”,正值表示渗入等位基因预测活性更高。这个定向与参考/替代等位基因、正负链是不同的问题;正文没有交代同一 biosample 内多轨道和正负链的具体合并实现,不能自行补写成取最大值或平均。
同一轨道内可检查 raw score;跨组织比较使用经验分位数 ,参照约 30 万个、至少一个 gnomAD v3 人群 AF ≥ 0.01 的背景变异。差异分数的 有符号,作者以 等阈值定义极端分数。 是相对背景的排序,既不是检验 p 值,也不是因果概率或 PIP。 文中 98.3% 的 RNA 原始预测满足 ,因此很高的分位数也可能对应很小的表达变化。
实验比较则按是否携带渗入等位基因分组,以 Hedges’ 衡量组间差异,结果部分要求两组都有足够供者计算方差。这是经小样本校正的标准化均值差,不等于 log₂FC,也不是大样本 eQTL 回归系数。筛选后有 RNA 8,407 个 aSNP、对应 651 个基因;ATAC 1,520 个可测 aSNP。每个位点分组会变化,小样本、连锁以及整个人的遗传背景都会影响实验比较。
最值得看的验证结果
基线预测表现良好:判别实验中表达基因的 AUROC 为 0.942,判别开放染色质为 0.956;预测表达与平均实测表达的 Spearman ,预测可及性与平均实测峰强度的 。但变异效应预测明显更难:
| 实验比较 | RNA 预测 | ATAC 预测 |
|---|---|---|
| 与巴布亚 LCL 的 Hedges’ 相关 | , | , |
| LCL 效应方向一致率 | 50.5%,单侧二项 | 52.6%,单侧二项 |
| 与 MPRA 的等位基因效应相关,Fig. 2A 可比较集合 | , | , |
| 限于 MPRA 差异活性变异 | , | , |
这里的随机方向基线是 50%,不是“预测零表达”。RNA 即使只看预测效应绝对值较大的变异,方向一致率也没有明显改善。ATAC 的整体相关虽显著,效应量仍弱;集中到预测最极端的变异后,方向一致性明显提高,适合支持候选优先级,不能解读成对任意变异都有可靠预测。
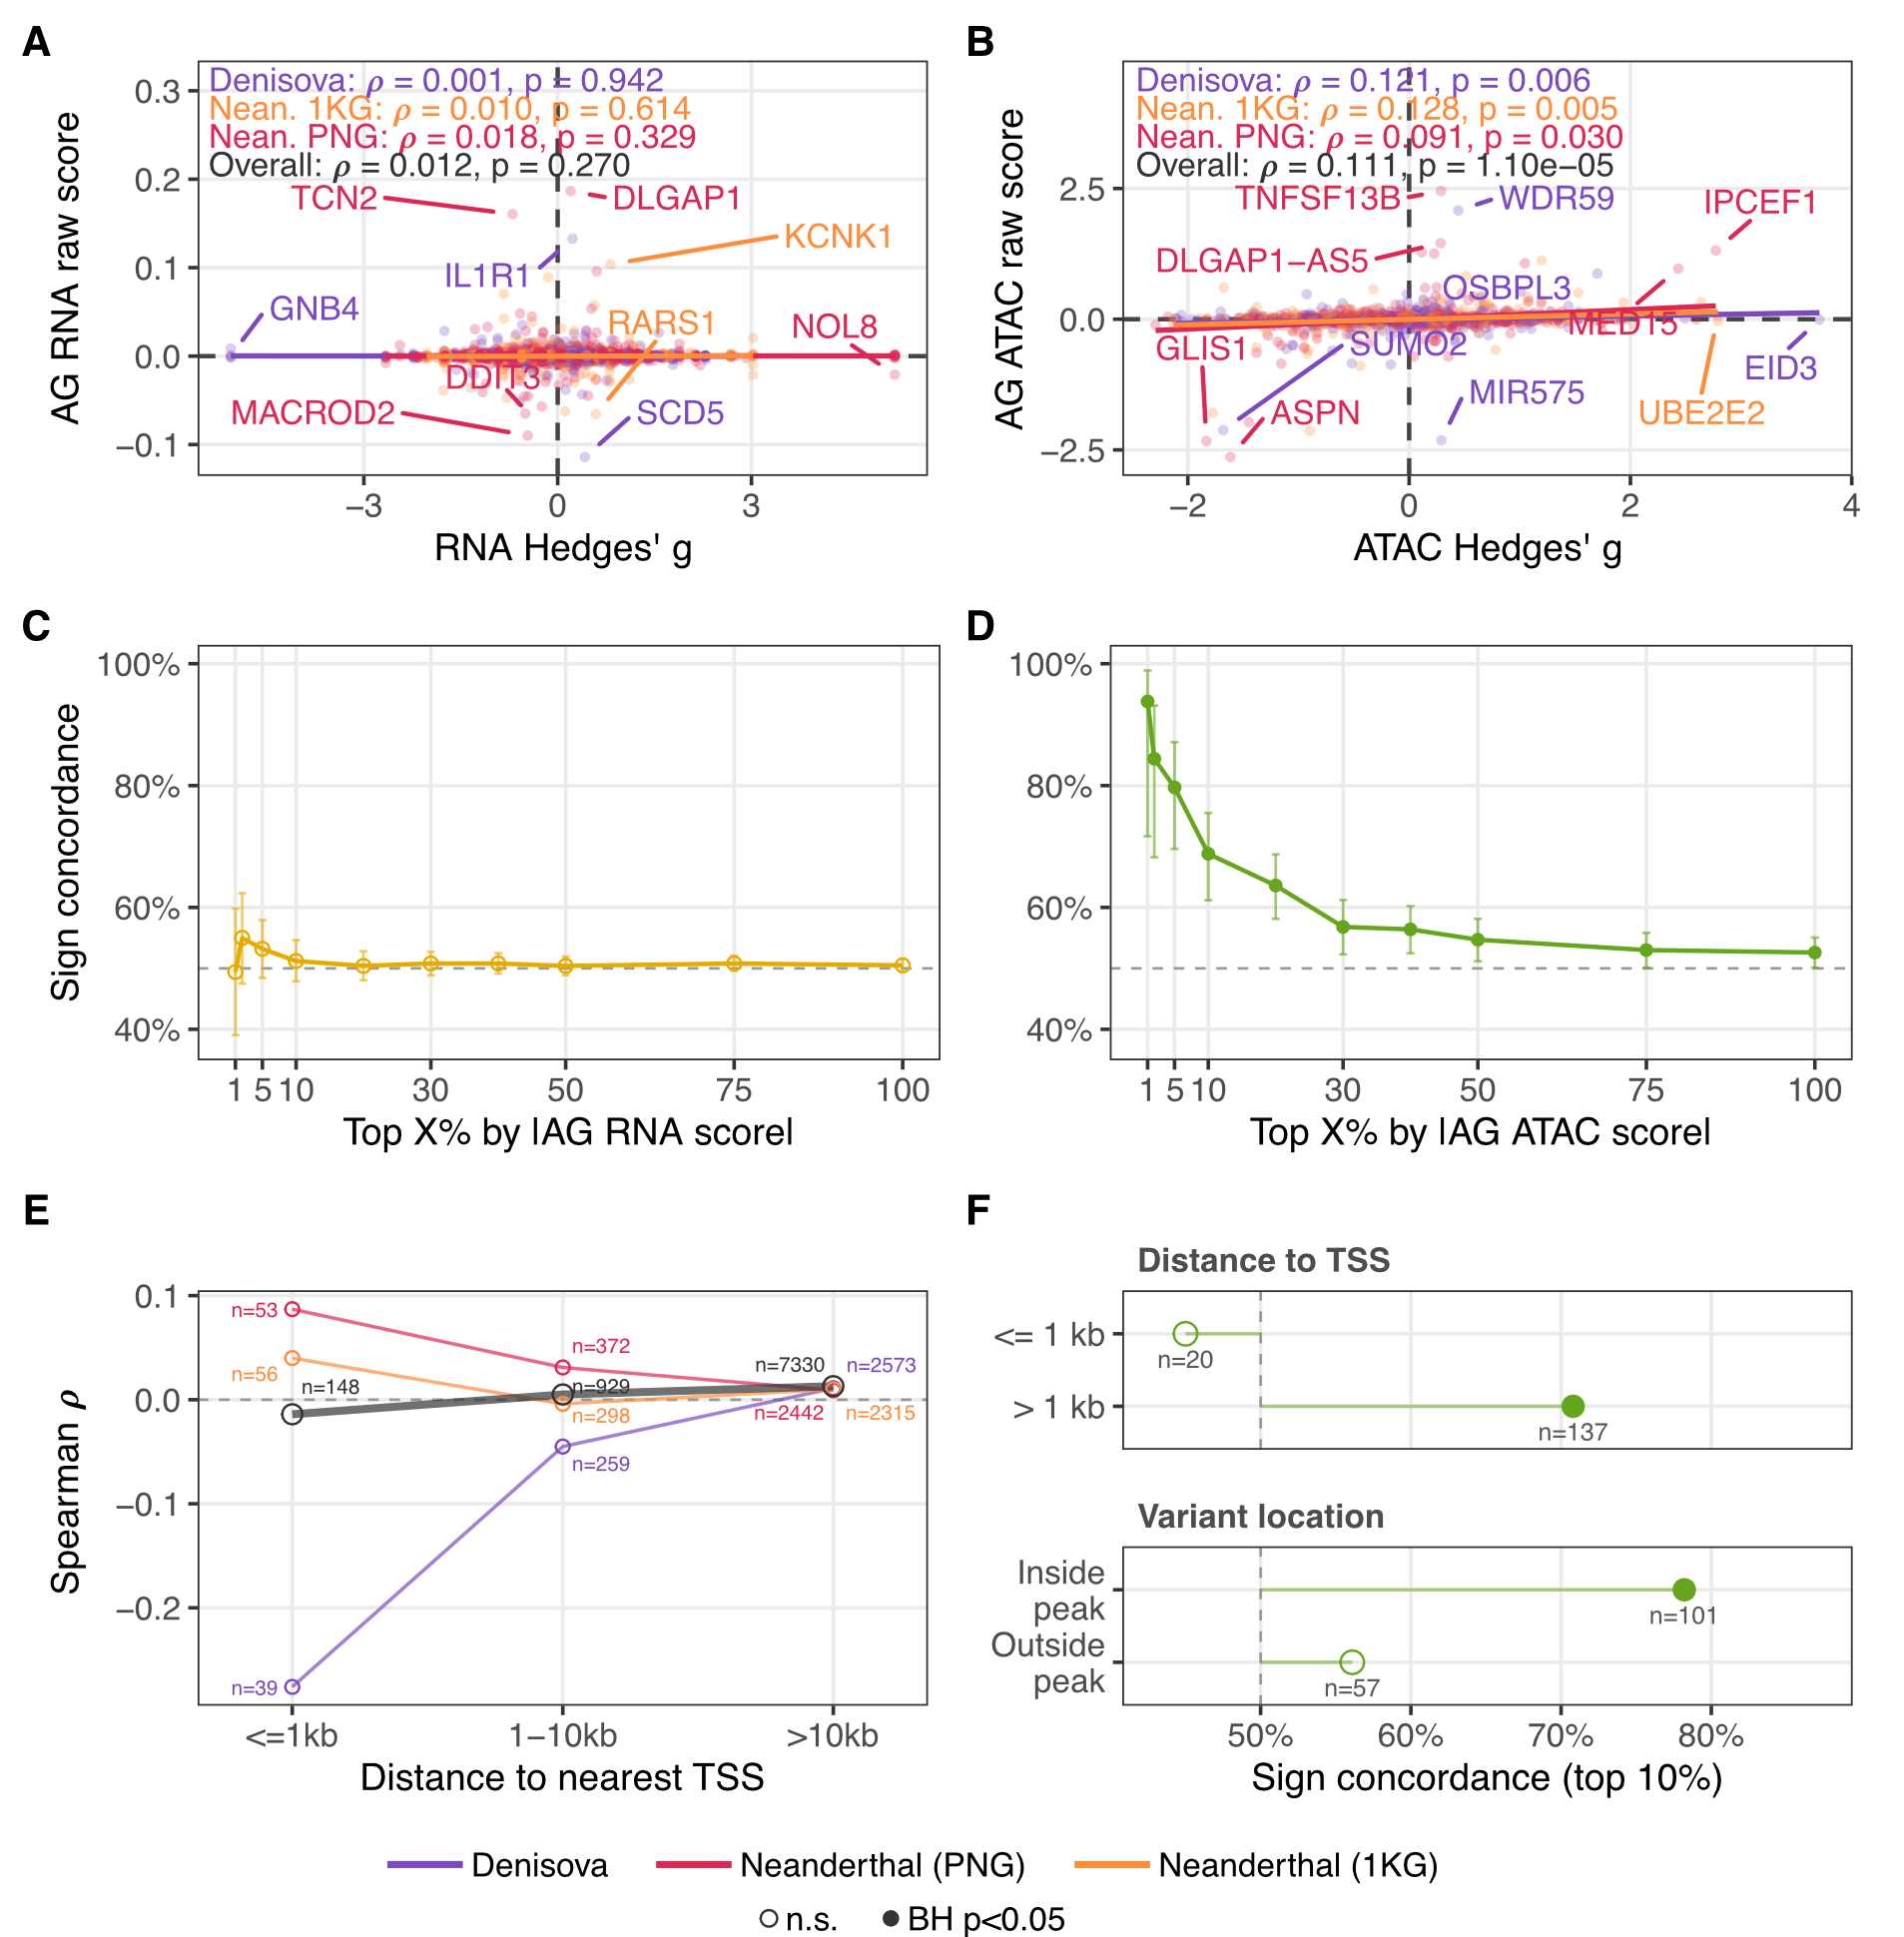
A/B 比较 RNA 与 ATAC 效应相关,C/D 展示极端预测分数筛选后的方向一致率。E 实际纵轴为 Spearman ρ,F 首组为 TSS 距离;与原图注部分表述不一致,这里以图面和结果正文为准。
Comerford et al., bioRxiv v1 (2026-09-01), Figure 1 · CC BY-NC 4.0 · 原图未修改 · 原文图 · 放大MPRA 来自既有独立实验,最初测试 17,078 个在巴布亚人群 AF > 0.15 的渗入变异;1,951 个被判定具有活性,其中 180 个具有等位基因差异活性。它比较两种等位基因置于染色体外报告载体后的报告基因表达,测量短序列的调控潜力;LCL 实验测量的是供者细胞内的内源表达与可及性,包含连锁变异、cis/trans 背景和染色质环境。报告基因表达不是对应内源靶基因表达,ATAC 预测与 MPRA 相关也不等于正确预测了靶基因。
在同时具有 MPRA 与 LCL 数据的 67 个 ATAC 变异上,同一模型分数与 MPRA 的相关为 0.562,与 LCL 可及性差异仅 0.075;配对 bootstrap 的相关差异约 0.49,图中 。RNA 的共有集合为 179 个,两类实验相关均缺乏稳健证据。这个配对比较比横跨不同变异集合比较更有说服力,但集合仍很小。MPRA 差异活性变异的方向一致率为 ATAC 67.2%、RNA 56.7%;RNA 相关的 bootstrap 区间跨零,不能只依据一个名义 p 值强调成功。
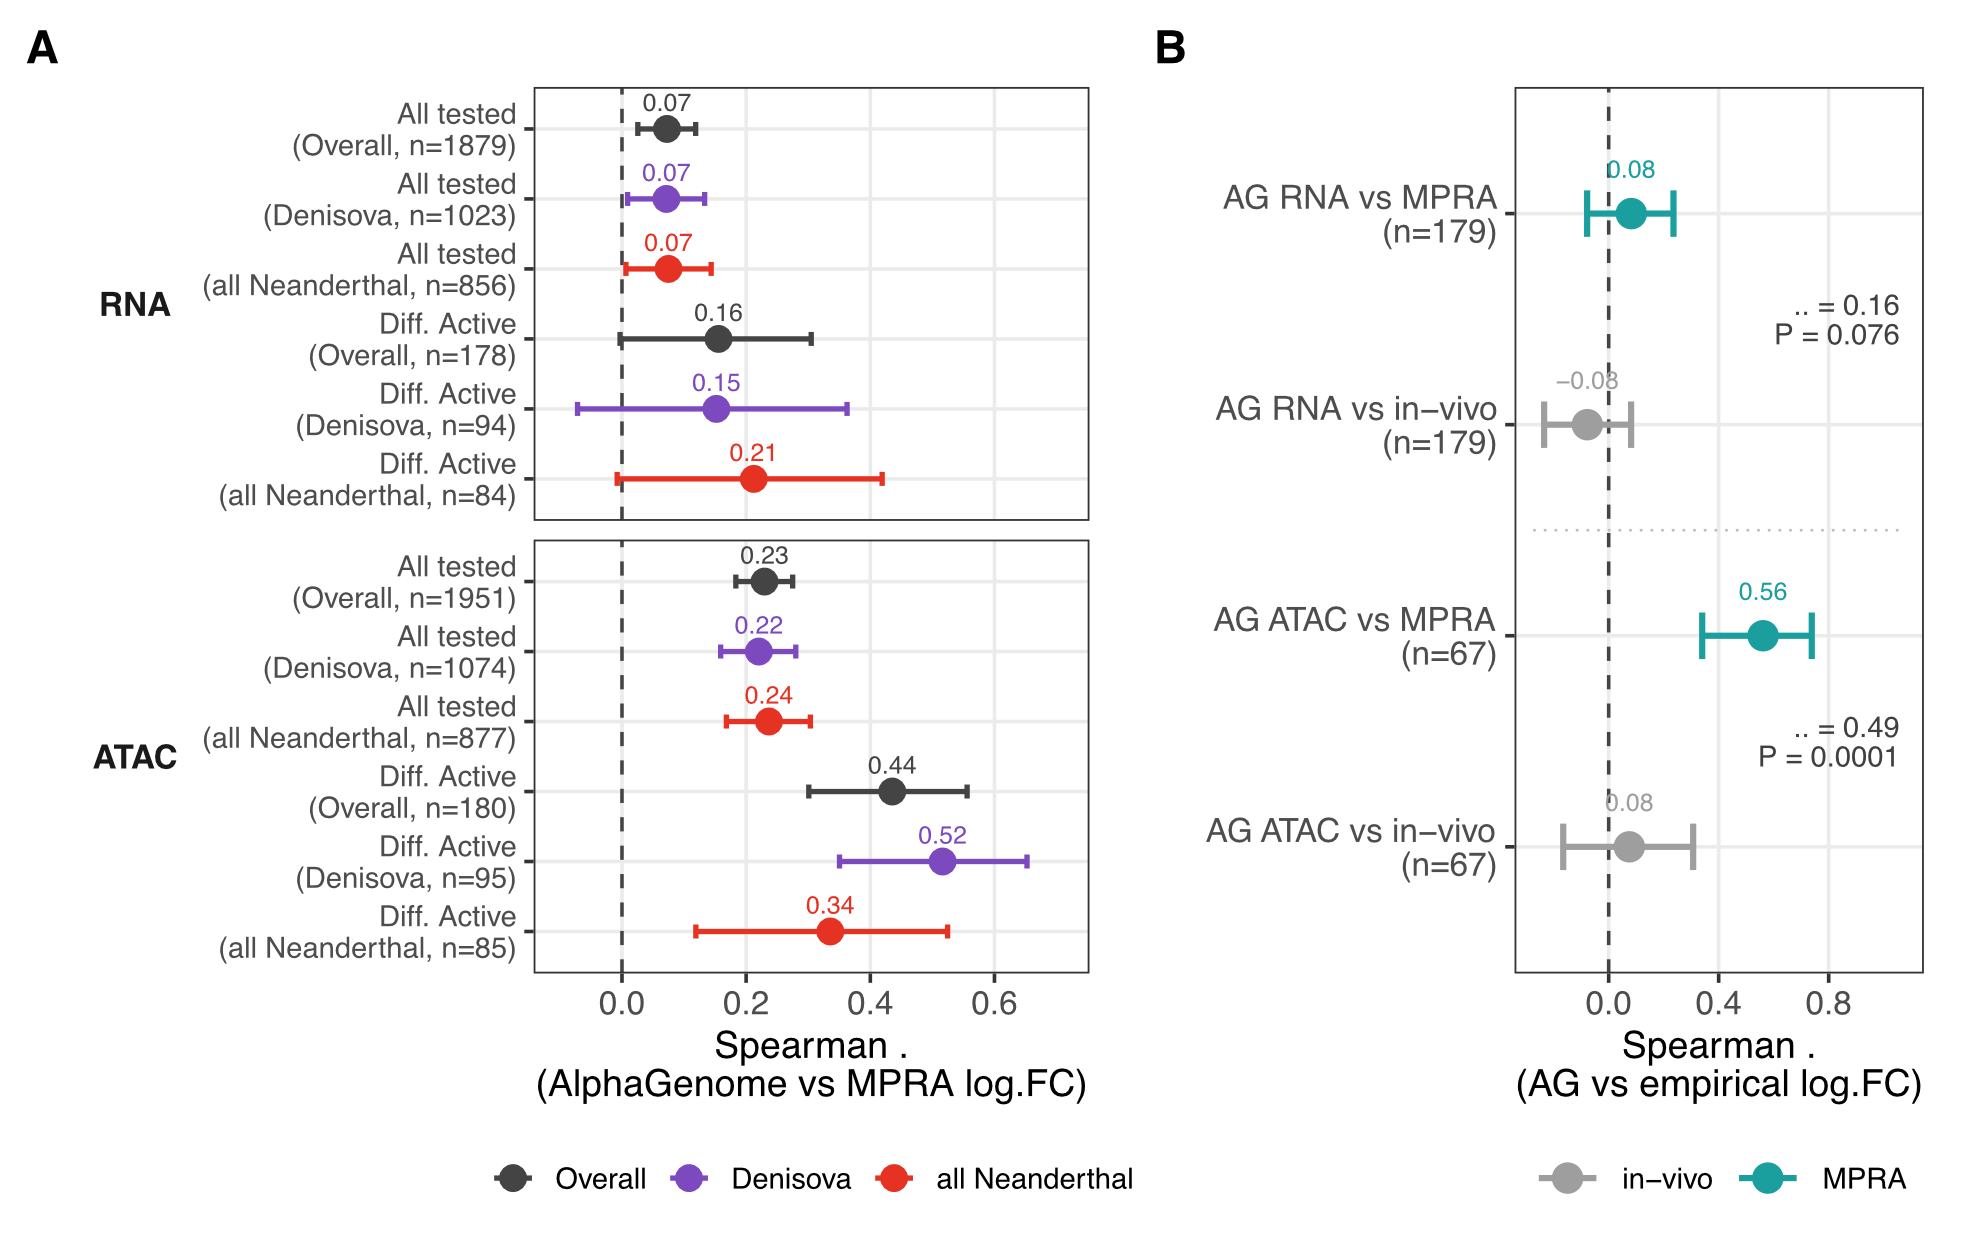
A 实际为相关系数森林图,区分 RNA/ATAC、渗入来源与差异活性集合,并非原图注所称的绝对分位数分布。B 固定共有变异比较两类实验终点,避免用不同集合的相关系数直接推断优势。
Comerford et al., bioRxiv v1 (2026-09-01), Figure 2 · CC BY-NC 4.0 · 原图未修改 · 原文图 · 放大组织与单倍型分析能支持到哪一步
作者进一步得到 15 类 biosample 的 ATAC 预测和 20 类的 RNA 预测;实验验证仍主要限于 LCL。鉴于 RNA 效应表现,后续功能筛选集中使用 ATAC。50,010 个 aSNP 在至少一个 biosample 中满足 ;其中 14,818 个只在一种 biosample 中达到阈值。组织分组大体反映免疫、非免疫及永生化细胞系差异,但这是预测的组织结构,不是新增多组织实验验证。
单倍型分析也不是把整条渗入单倍型一起输入模型。作者先分别预测单 SNP,再统计每条单倍型有多少个极端分数。除简单二项模型外,还用 TSS 距离和 HOMER 注释建模每个 SNP 超阈值的概率:
随后用 Poisson-binomial 分布比较观察到的极端 SNP 数与期望,按 biosample×阈值分别进行 BH 校正。 时,60,341 个可检验组合中有 186 条单倍型、369 个单倍型×biosample 组合出现过量信号。该基线假定 Bernoulli 项独立;局部序列环境及连锁相关使它更适合描述聚集、排序候选,而不能据此确定多个独立因果变异。
JAK1、TAB2 是邻近候选基因案例。 补图 13 的 JAK1 附近丹尼索瓦单倍型含 56 个 aSNP、跨度 136 kb、AF 0.30,TSS 在片段下游 54 kb;TAB2 附近片段含 45 个 aSNP、跨度 53 kb、AF 0.19,TSS 在下游 50 kb。二者在免疫 biosample 中有较多极端 ATAC 分数,但同一片段同时可有正、负预测。这没有证明片段整体提高或降低 JAK1/TAB2 表达,更没有完成变异到靶基因的实验验证。
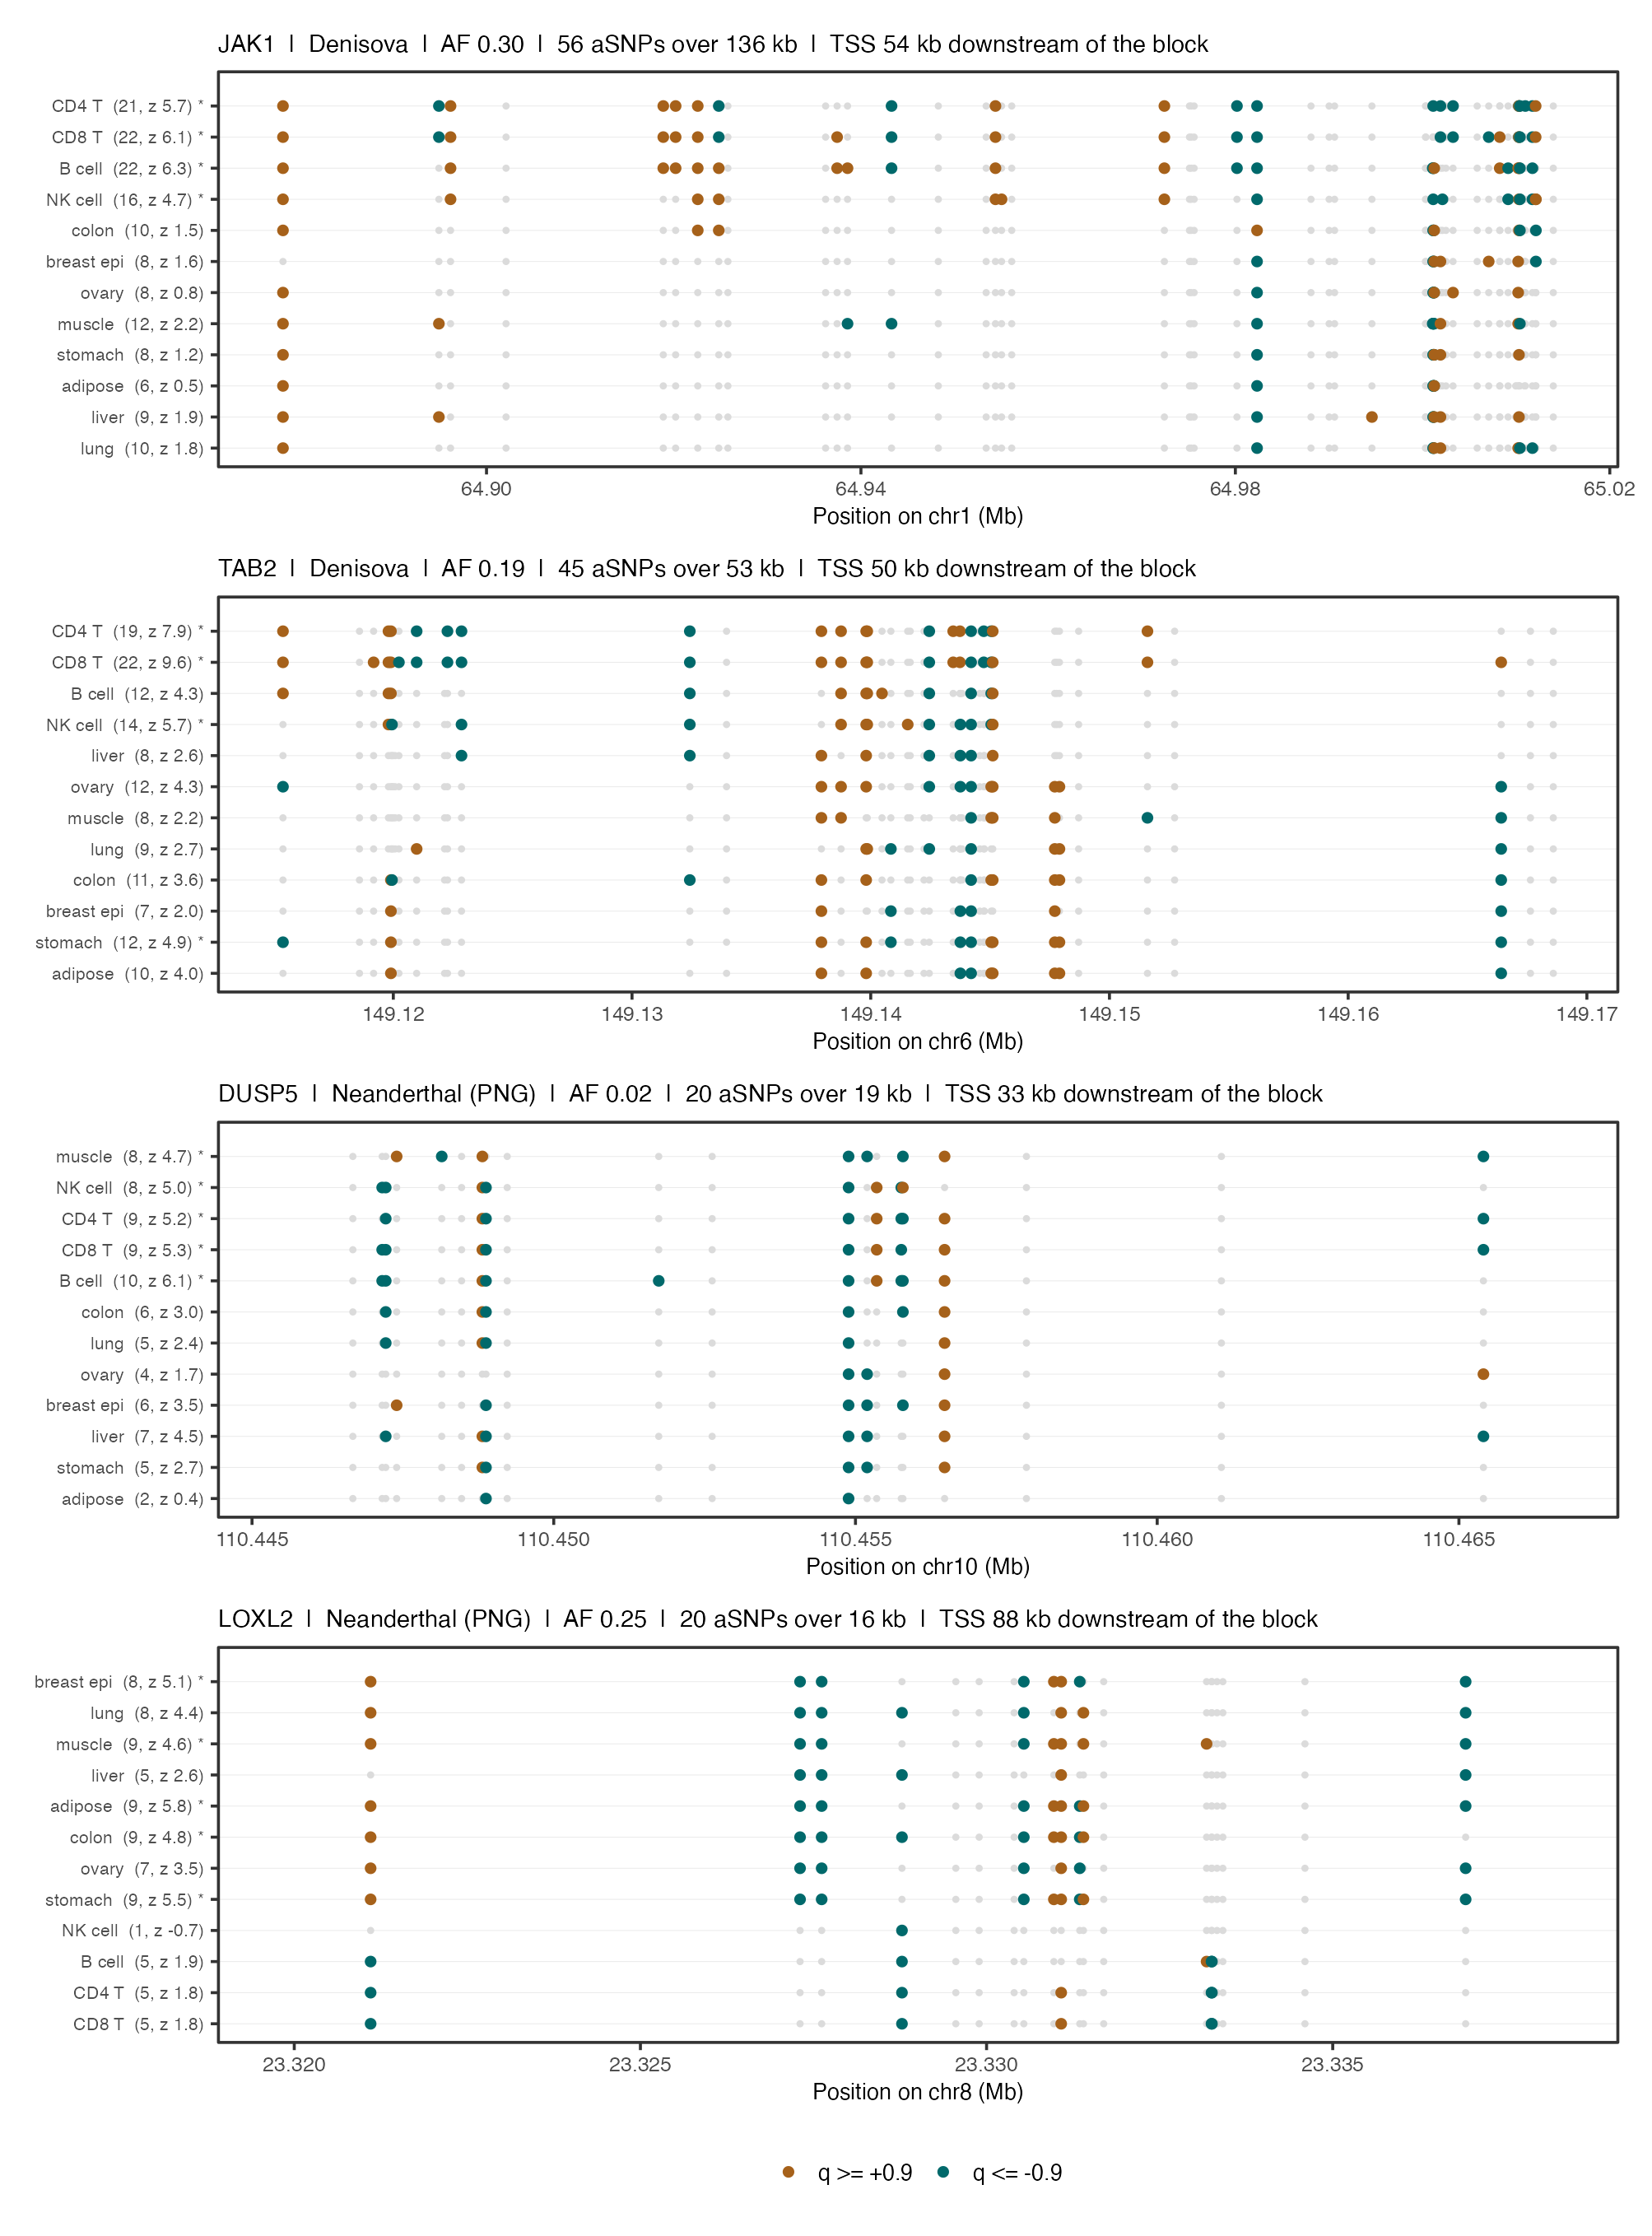
完整保留 JAK1、TAB2、DUSP5 与 LOXL2 四个区域。每个点为单 SNP、每行为 biosample,橙绿对应相反方向的极端分数;星号为校正后的富集信号。这些是单变异预测的聚集,不是整条单倍型的联合效应曲线。
Comerford et al., bioRxiv v1 (2026-09-01), Supplementary Figure 13 · CC BY-NC 4.0 · 原图未修改 · 原文图 · 放大可以迁移到功能注释研究的想法
以下是方法启发,并非本文已经验证的结果。 可以保留组织匹配的 ATAC raw score 与 ,结合实测 peak、距 TSS 距离和 enhancer–gene 链接,作为可分解的候选注释;用独立 caQTL、精细定位变异或扰动实验检查各注释的增益,并按基因座划分训练验证集,防止 LD 泄漏。要区分“局部序列有调控潜力”“目标组织可及性改变”“影响哪个基因”这三个环节,避免用一个分数替代整条证据链。
若进一步用于 fine-mapping,应通过独立数据学习和校准注释先验,评估可信集合覆盖、PIP 校准及注释对 LD 的敏感性;本文没有把 AlphaGenome 分数放入 SuSiE,也没有报告 PIP 的改进。 RNA 的负结果同样只能限定在这里的渗入变异、小样本 LCL 和基因配对方案,不能外推为 AlphaGenome 表达预测普遍无效。作者也指出:已精细定位 eQTL 富含真正具有可测效应的变异,与本研究未经功能富集的渗入 SNP 集合不同。