脑组织细胞背景依赖的 lncRNA eQTL 与疾病共定位
Mapping genetic regulation of gene expression to cellular contexts identifies long non-coding RNAs associated with brain disorders
作者在 2,443 个 cortical bulk RNA-seq 样本中扩展 lncRNA 注释,并通过 genotype × deconvolution-derived cell proportion 交互检验寻找细胞背景依赖的 eQTL,再与脑相关 GWAS 进行共定位。
本文目录
研究问题
脑组织 bulk RNA-seq 拥有较大的样本量,但每个样本是多种细胞的混合;单核 eQTL 数据具有更明确的细胞类型信息,却通常只有较小 donor 数。lncRNA 表达偏低、注释不完整,使这个分辨率–功效矛盾更明显。
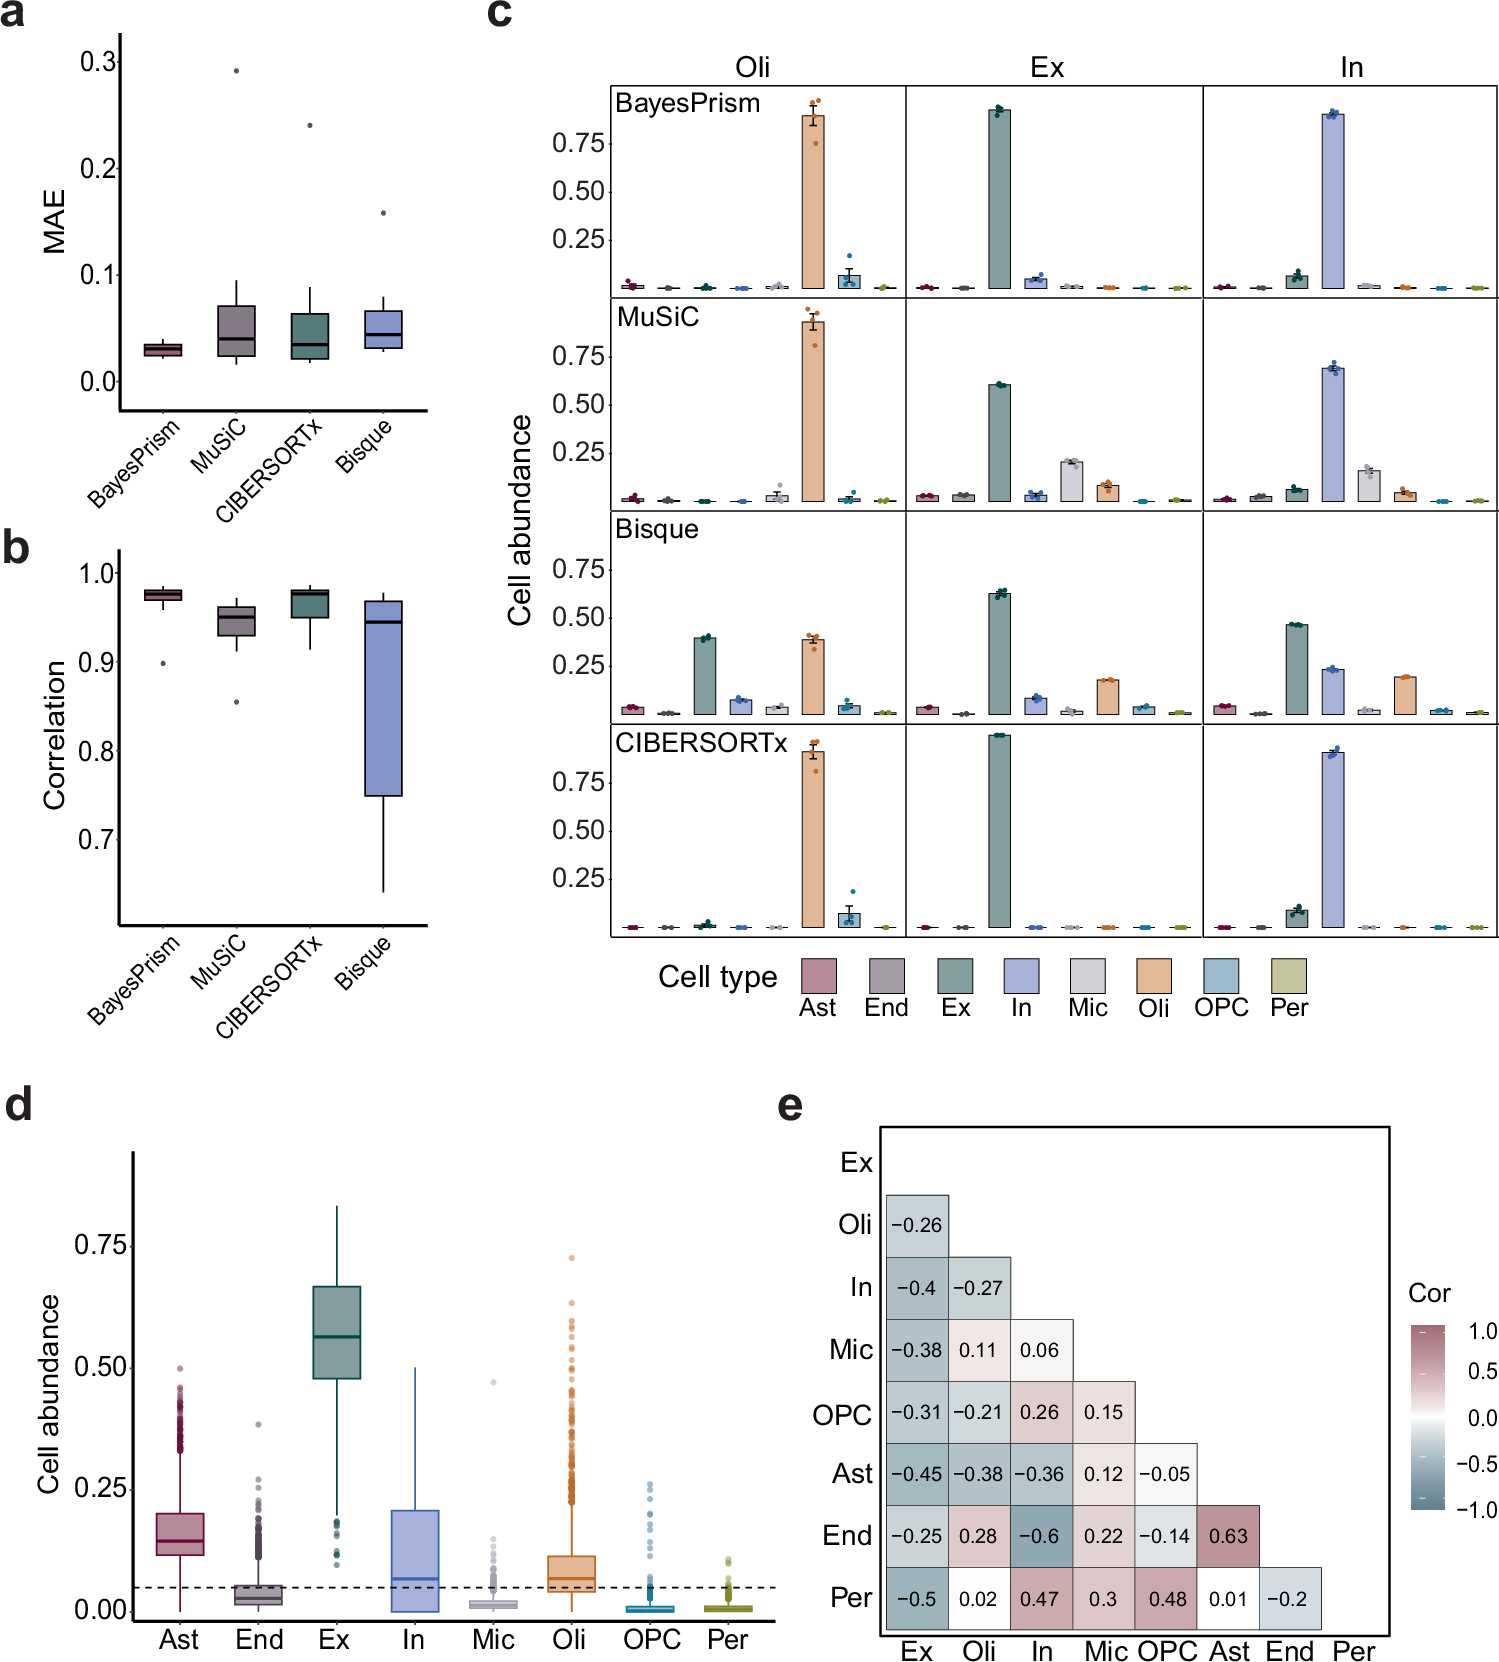
这项研究用扩展转录本注释重新定量 cortical RNA-seq,并把估计的细胞比例引入 eQTL 交互模型,希望在不拆分成较小细胞类型队列的情况下发现细胞背景依赖的遗传效应。
交互 eQTL 模型
对某个基因或 lncRNA,可把模型概括为
其中 是 bulk 表达, 是基因型, 是从 bulk 表达反卷积得到的某类细胞比例, 包含批次、祖源和其他协变量。核心检验是
若 显著,说明基因型与表达的关联强度随该细胞比例变化。它支持“遗传效应与细胞背景有关”,但不能单独证明效应只发生在该细胞类型中。
为什么不能直接解释为 cell-type-specific eQTL
bulk 表达和细胞比例共同受到细胞组成、每细胞表达和技术噪声影响。若 有测量误差,交互效应通常会被向零衰减;若反卷积误差与疾病、批次或基因型相关,也可能产生偏差。
此外,多种细胞比例总和为 1。某类细胞比例升高必然伴随其他细胞比例下降,因此 信号可能代表一组相关细胞组成变化,而不是唯一细胞类型的作用。最稳妥的术语是 cellular-context-dependent eQTL。
扩展 lncRNA 注释
作者不是只使用 GENCODE 中已有的 lncRNA,而是整合和扩展脑组织转录本注释,再对 2,443 个 cortical RNA-seq 样本重新定量。最终分析 17,541 个 lncRNA,其中大量转录本在常用注释和现有单核 eQTL 资源中缺失。
这一设计增加了发现空间,但也提高了质量控制要求。新转录本需要检查:
- 是否有足够唯一比对读段;
- 是否受附近蛋白编码基因 read-through 或 antisense mapping 影响;
- 在不同队列和测序流程中是否可重复定量;
- 多个高度相关 transcript 是否代表同一 locus 的重复检验。
主要结果
作者识别 3,763 个具有细胞背景依赖遗传效应的 lncRNA,其中 2,783 个(74%)不在 GENCODE 注释内。这个比例说明扩展注释带来大量新信号,但不能仅凭“未注释”判断其功能重要性;表达证据、跨数据集复现和调控机制仍需独立验证。
该图展示大样本 cortical RNA-seq 中由 genotype × cell proportion 交互检出的 lncRNA 调控信号,并比较扩展注释与既有注释或单核 QTL 资源的覆盖。
Jia et al., Nature Communications (2026) · CC BY-NC-ND 4.0,原图未修改 · 原图未修改 · 原文图 · 放大随后,作者把 context-dependent lncRNA eQTL 与脑相关性状 GWAS 做共定位,得到 118 个 lncRNA–trait 事件。约三分之二只有在加入细胞背景交互后才能检出,提示只分析 bulk 平均效应会稀释某些调控信号。
共定位结果
共定位检验通常比较一个区域内两种关联模式是否更符合“共享一个因果变异”而不是“各自由不同变异驱动”。因此阳性结果支持:GWAS 和 lncRNA 调控信号在该区域具有相容的 LD 模式。
它不等同于:
- lncRNA 一定因果介导疾病;
- 指定 lncRNA 一定是区域内唯一作用基因;
- 估计的细胞比例对应唯一细胞类型;
- lead SNP 本身就是因果变异。
如果区域存在多个 causal signals,而共定位模型只允许单一信号,posterior probability 会对窗口、LD reference 和条件分析敏感。更稳健的后续分析应先做多信号 fine-mapping,再比较 credible sets 或使用支持多因果信号的共定位方法。
与单细胞 / 单核 QTL 的关系
该方法适合在较大 bulk 队列中筛选候选位点。最有说服力的验证路径是:
- 在独立 bulk 队列复制同一 方向;
- 在 snRNA-seq 或 sorted-cell QTL 数据中检查对应细胞类型的 SNP–lncRNA 效应;
- 在相关细胞状态下验证 enhancer–promoter 或 chromatin accessibility 证据;
- 对 GWAS 与 lncRNA QTL 分别进行 fine-mapping,确认共享信号不是 LD 偶合。
局限
- 细胞比例来自表达反卷积,并非直接观测;
- 交互项的功效受比例分布影响,罕见细胞类型通常变化范围较窄;
- 多个相关细胞比例和多个转录本带来复杂的多重检验结构;
- 新 lncRNA 的定量更容易受 mapping ambiguity 与低表达影响;
- 共定位支持共享遗传信号,但不能单独建立分子中介链。
小结
这篇论文的价值在于用大样本 bulk cortex 扩展 lncRNA 调控图谱,并证明显式建模细胞组成可恢复一部分被 bulk 平均稀释的遗传效应。结果更适合作为单细胞验证、fine-mapping 和功能实验的候选生成层,而不是对细胞类型和疾病机制的最终归因。