脑发育三维表观组:把风险变异连接到细胞类型与靶基因
3D epigenome of glial cell types in developing human cortex
在四类发育期胶质细胞群中整合开放染色质、DNA 甲基化和启动子互作,连接候选调控元件与靶基因;再结合序列模型和体内实验检验精神分裂症风险变异。
本文目录
核心发现
非编码 GWAS 位点的解释需要回答两个相连但不同的问题:风险变异在哪类细胞中影响调控元件,以及这个元件可能调控哪个基因。本文将细胞类型分选、三维染色质互作和序列功能预测结合,提供了从调控注释走到具体变异实验的实例。最值得关注的是 SATB2 区域 rs4449074 的等位基因比较,而不只是新生成了多少张表观组图谱。[1]
四类细胞群与测量数据
作者从发育期人类皮层分选 ventricular radial glia(vRG)、outer radial glia(oRG)、少突胶质前体细胞(OPC)和小胶质细胞(MG),测量 RNA-seq、ATAC-seq、全基因组亚硫酸氢盐测序,以及 H3K4me3 介导的 PLAC-seq。后者主要观察启动子相关的染色质互作,分析分辨率为 2 kb。[1]
vRG 和 oRG 来自孕 15–18 周的 6 名供体;OPC 和 MG 来自孕 22–24 周的 9 名供体,各测量有 2–4 个重复。这是分选细胞群的多组学测量,并非每个细胞同时测得所有组学,也不是人群尺度的单细胞 eQTL 研究。不同细胞群还对应不同发育时间,跨群差异可能包含发育阶段的贡献。
如何连接调控元件和基因
研究将同时开放、低甲基化的区域定义为候选顺式调控元件(cCRE),再使用 PLAC-seq 将远端区域连接到具有 H3K4me3 标记的启动子。这样可以区别“变异落在开放区域”和“该区域有证据接触某个启动子”。最近的基因不必就是该元件的靶基因。[1]
随后,作者以参与启动子互作的 cCRE 构建注释,用 LD score regression 检查神经精神性状的遗传力富集。发育期小胶质细胞的这类元件富集阿尔茨海默病遗传信号,vRG、oRG 和 OPC 则在精神分裂症等性状中呈现富集。遗传力富集说明一类注释对性状遗传贡献较高,不会直接确定其中某个 SNP 的因果概率。
SATB2 位点:从序列预测到实验
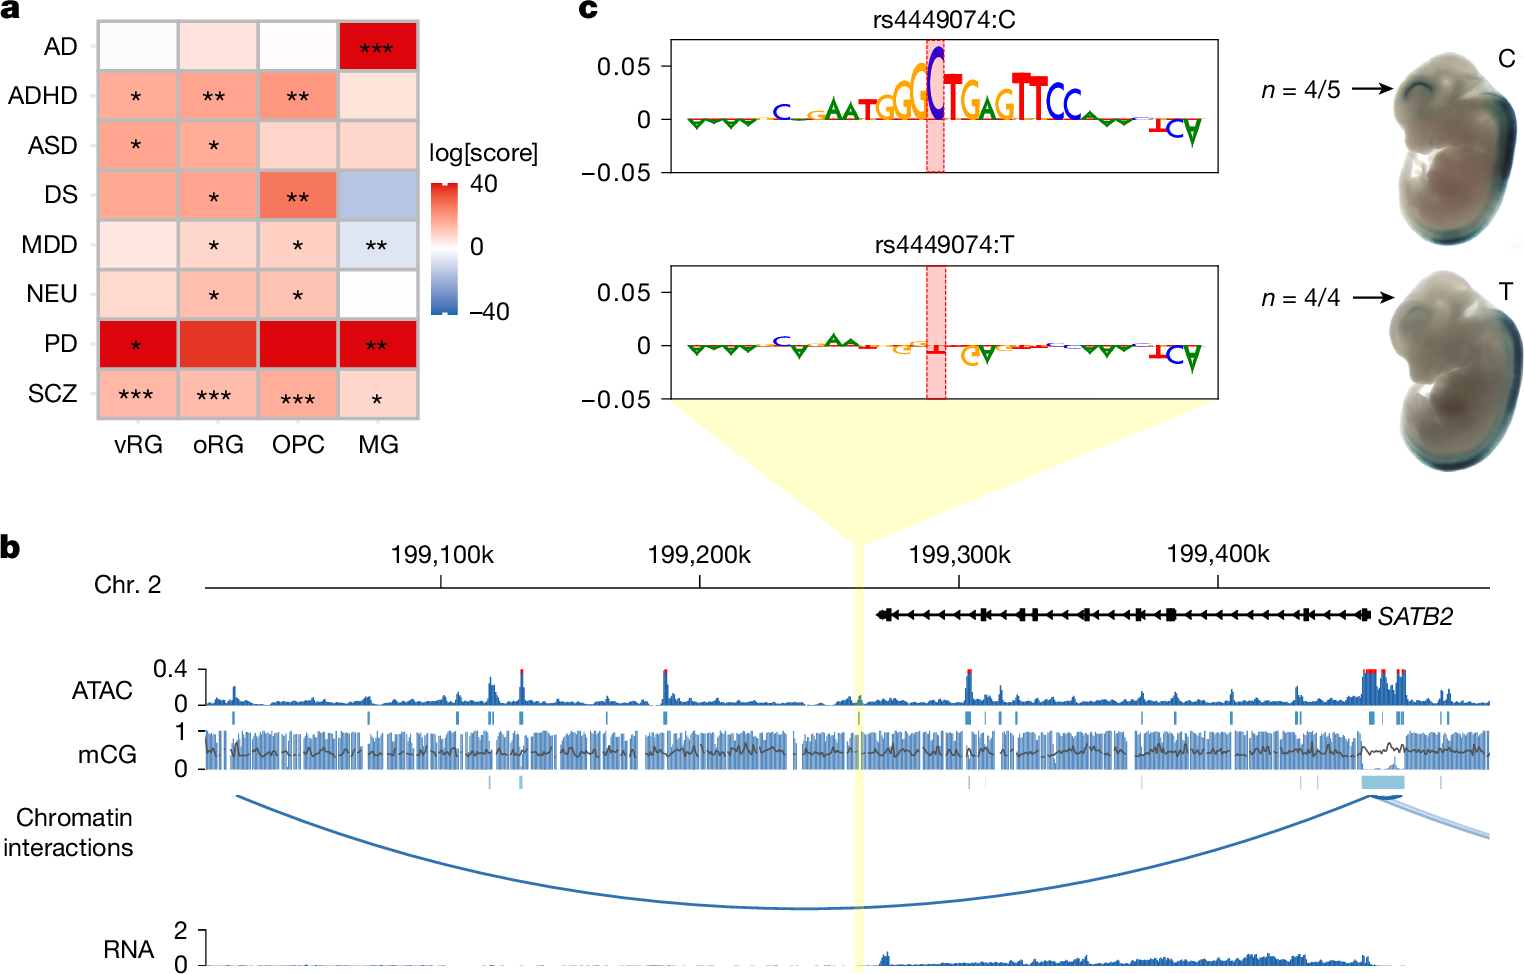
A 为细胞类型相关调控元件中的性状遗传力富集。B 将 rs4449074 所在开放区域与 SATB2 的染色质互作放在同一基因组位置比较。C 对照参考 C 与风险 T 的序列重要性分数和小鼠胚胎报告结果。模型预测、物理接触和功能实验是不同层次的证据。
Jones et al., Nature (2026) · CC BY 4.0 · 原图未修改 · 原文图 · 放大在 Figure 4 中,A 是注释层面的富集,B–C 才进一步落到单个位点和等位基因。B 将 rs4449074 所在的开放染色质与 SATB2 区域互作对应;C 将参考等位基因 C 与风险等位基因 T 放在相同序列背景下比较,再展示小鼠胚胎增强子报告实验。风险 T 的报告活性降低,与模型预测的调控扰动方向一致。[1]
这条证据链比只看一个序列评分强得多,但还不能直接证明“该变异通过改变 SATB2 表达完全介导疾病风险”。染色质接触提供候选靶基因关系,报告实验说明序列在特定实验背景下有功能差异;疾病中介还需要人类细胞中的内源位点扰动、表达效应及遗传证据。
文章还比较了少量人类供体的可及性:2 名杂合携带者与 2 名参考纯合者的变化方向一致,但没有达到统计显著性。因此,这部分不能写成已获得显著的人类 caQTL 验证。[1]
序列模型做了什么
作者训练细胞类型特异的 gapped k-mer SVM,根据 DNA 序列预测染色质可及性,再用 deltaSVM、in silico mutagenesis 和 GkmExplain 评估等位基因变化。它不是 AlphaGenome,也没有联合输出表达、剪接和三维互作的全部预测轨迹。[1]
以便于理解的写法,某个细胞类型 中的等位基因评分差可概括为
这里 是序列模型, 是只替换目标变异的序列背景。这是对“等位基因差异预测”的概括,不是论文中三个评分方法的共同精确公式。 也不是 eQTL 回归系数,更不是后验纳入概率。
精神分裂症分析从 DeepGWAS 预先优选的 11,360 个变异出发,929 个在至少一个细胞群中位于可及区域,其中 112 个被预测改变可及性。这个漏斗依次引入了关联优选、实验可及性和序列预测,不能把最后的 112 个统称为“实验确认的因果变异”。[1]
LHX2 扰动:细胞状态与组成的实际变化
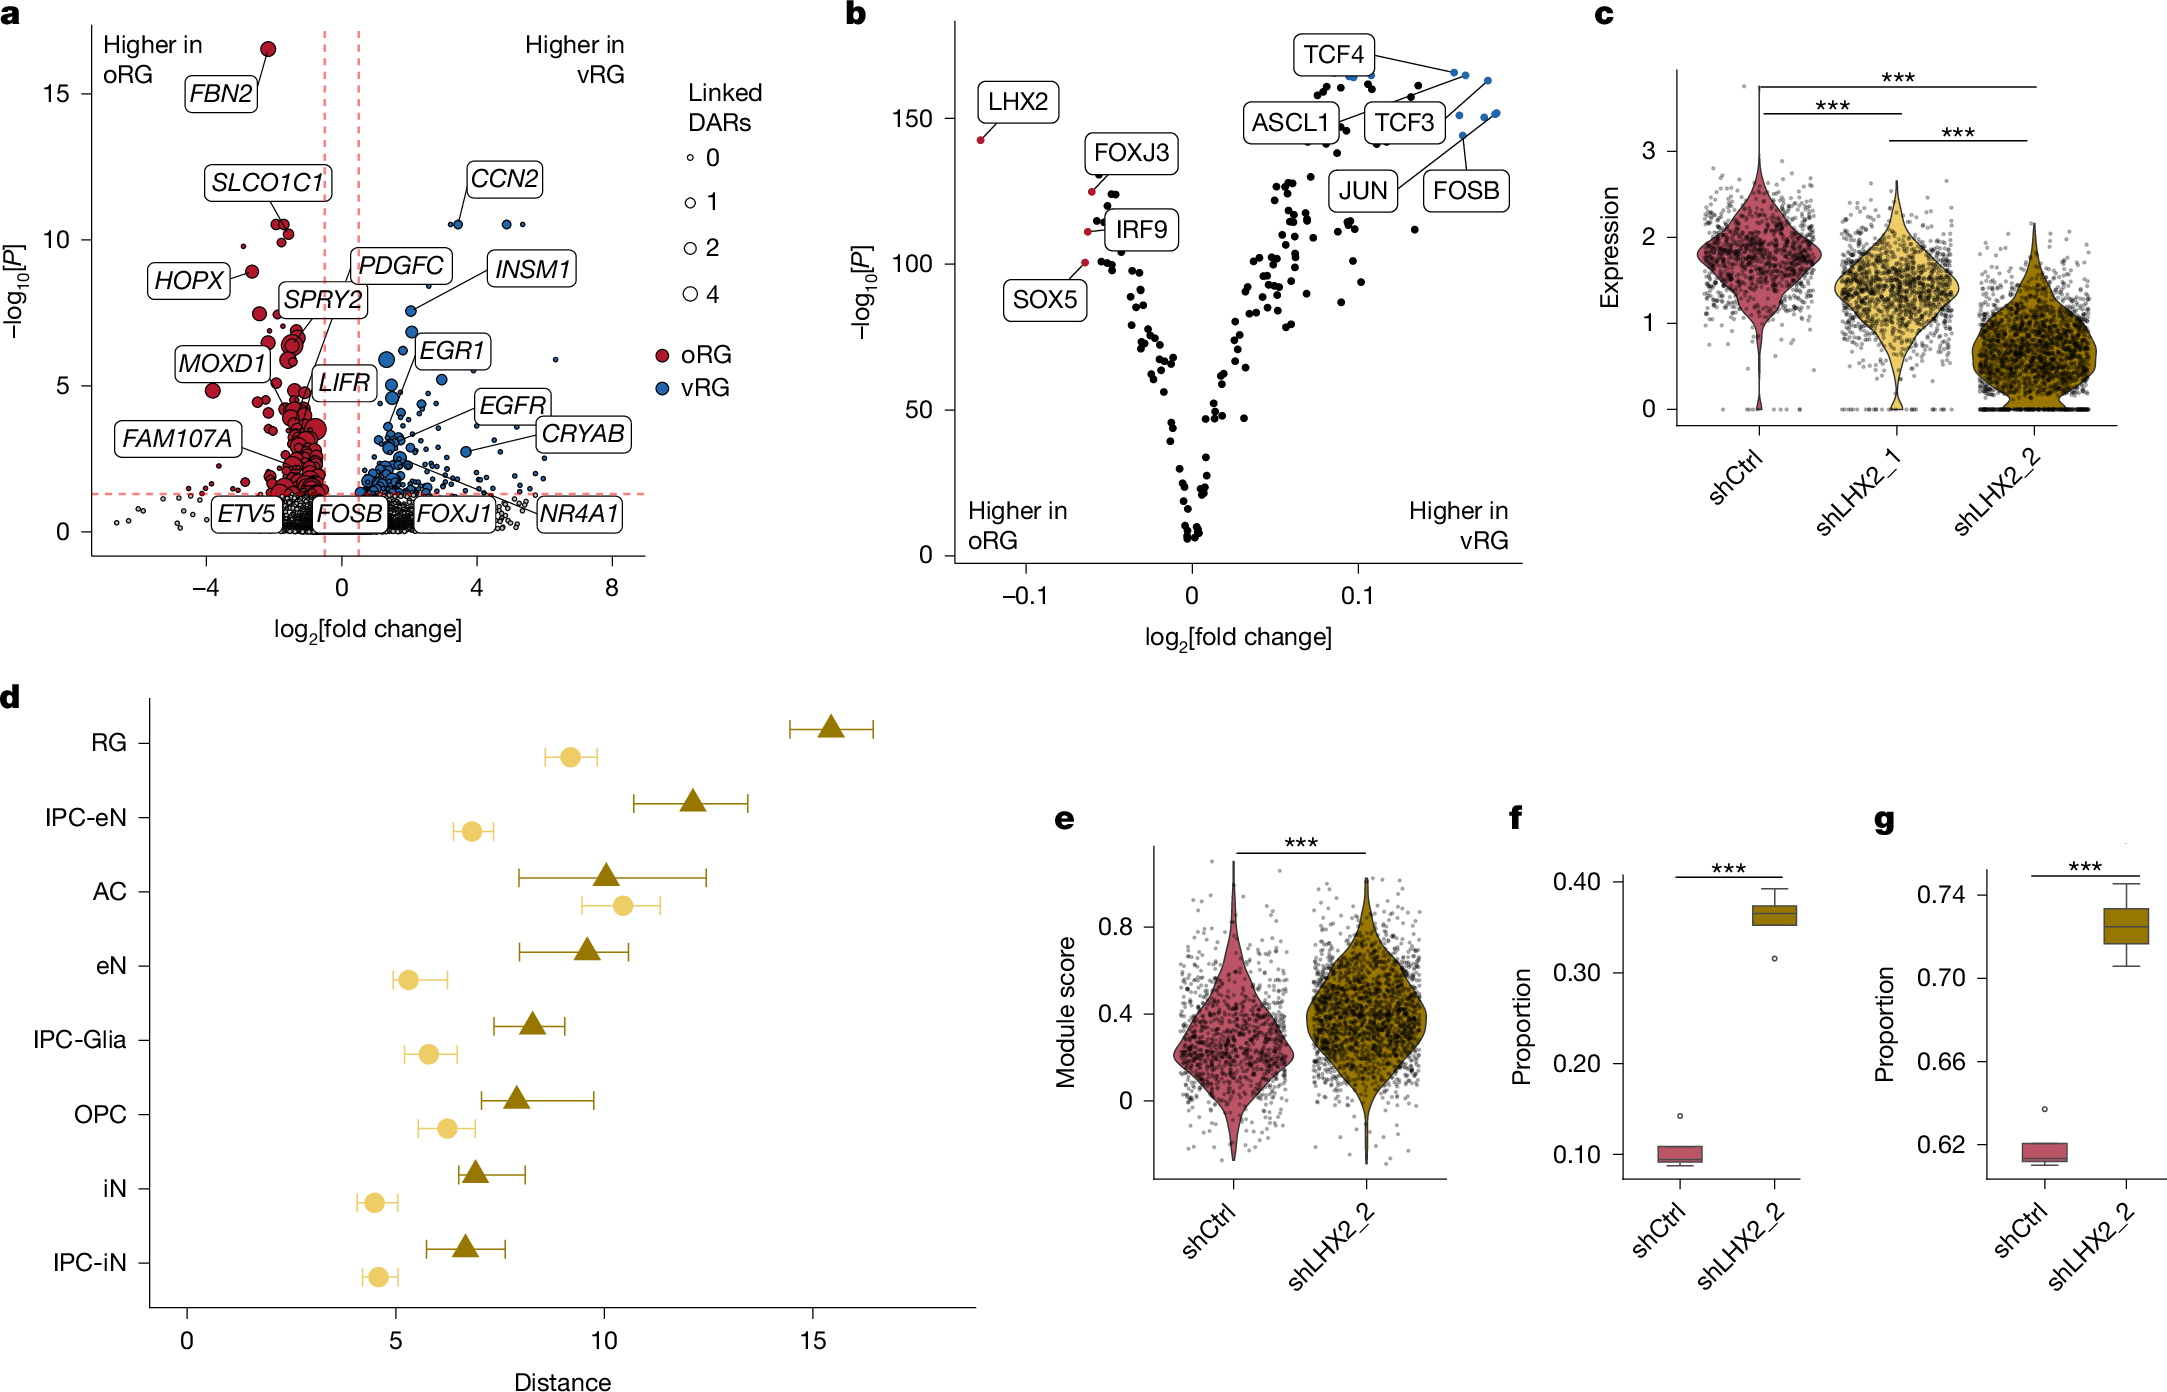
C–E 展示敲低 LHX2 后的表达及细胞类型转录变化;F–G 分别展示 oRG 比例和 G1 期比例。独立实验重复数为 4,细胞数不能替代生物学重复数。
Jones et al., Nature (2026) · CC BY 4.0 · 原图未修改 · 原文图 · 放大作者敲低 LHX2 后进行单细胞 RNA 测序,用 scDist 比较不同细胞群的转录变化,并用 scCODA 分析细胞组成。较强的 shRNA 处理使 oRG 和星形胶质相关群体出现较大的转录变化,oRG 在采获细胞中的相对比例及 G1 期细胞比例也改变。[1]
这部分结果连接了调控网络和细胞表型,但“某类细胞比例增加”不等于它的绝对细胞数增加。Figure 3 的独立实验重复数为 4;细胞水平表达检验中的很小 P 值不应被当成拥有大量独立供体的证据。比较效应大小、重复间一致性和组成模型结果,比单看显著性更有用。
对功能精细定位的启发
与基于表达特异性和 GWAS 富集定位相关细胞的 gsMap 相比,本文继续提供了更接近单个位点的染色质与等位基因证据。两者可以形成“性状相关细胞 → 调控元件 → 候选变异和靶基因”的互补分析,而不是互相替代。[1,2]
对 SuSiE 或其他功能精细定位方法,可以考虑将细胞类型特异可及性、启动子接触及序列差异评分作为不同注释,评估它们是否改善可信集合与功能验证结果。由于本文的候选变异已经经过关联优选,不能在同一批优选位点上拟合先验后再宣称独立提升;应留出染色体或独立位点进行验证。这是进一步的研究建议,不是本文已经证明的算法改进。
参考资料
[1] Jones et al. 3D epigenome of glial cell types in developing human cortex. Nature, 2026-09-02. 全文与 Methods。重点依据 Figures 3–4 及相应 Results;原图按 CC BY 4.0 署名使用。
[2] Spatially resolved mapping of cells associated with human complex traits. Nature, 2025. gsMap 论文。作为相关方法,不计入今日新作。