Spatial-ATAC-Hi-C:同一组织位置联合测量开放染色质与三维基因组
Spatial chromatin architecture and accessibility co-profiling of mammalian tissues
Spatial-ATAC-Hi-C 通过组织切片内限制性酶切、原位连接、Tn5 tagmentation 和二维微流控条形码,在同一 50 × 50 μm 像素中联合获得 ATAC fragments 与 Hi-C contacts。
本文目录
研究问题
空间 ATAC-seq 可以定位开放染色质,却通常不能直接说明该调控元件与哪个启动子发生物理互作;空间 Hi-C 可以测量三维接触,却缺少同一位置的可及性信息。分别测量后再整合会受到切片差异、配准误差和细胞组成差异影响。
Spatial-ATAC-Hi-C 的目标是在同一组织位置同时读取两种信号,使每个空间像素都具有 ATAC fragments 和 Hi-C contact matrix。
实验流程
Figure 1a 给出核心步骤:
- 冷冻组织切片固定并通透;
- 使用 DpnII 和 HinfI 在细胞核内消化染色质;
- 对空间接近的 DNA 末端进行原位连接,形成 Hi-C junction;
- Tn5 对开放染色质进行 tagmentation;
- 两组相互垂直的微流控通道依次加入 A、B 条形码;
- 条形码交叉点定义空间像素,之后富集连接产物并建库测序。
50 条 A 通道与 50 条 B 通道形成 2,500 个像素,每个像素约 ,覆盖约 的组织区域。
这里的实验单位是空间像素,而不是单细胞。不同样本中每个像素平均约 3–21 个细胞,因此信号仍包含局部细胞混合。
两种模态如何分析
ATAC 模态可构造 gene activity score,概括启动子和基因体附近开放片段。Hi-C 模态则使用 gene-associating domain score,概括基因体周围的接触强度。作者分别对两类 score 降维和聚类,再比较空间位置、组织学区域和已知 marker。
这不是一个严格的生成式联合模型:主要分析仍是分别从两种模态提取特征,再检查其空间一致性与互补信息。因而两种模态的 concordance 是结果之一,而不是由模型强制产生。
技术验证
每个像素获得的 total Hi-C contacts 中位数约为 25,343–58,403;ATAC fragments 中位数约为 34,596–90,465。88.1%–90.3% 的 contacts 位于同一染色体,24%–33.3% 为大于 10 kb 的长程互作。
与相邻组织的 bulk ATAC-seq 比较时,作者报告较高的信号相关性。Hi-C contact map 也与 in situ Hi-C 和不加空间条形码的对照实验一致。loop 层面共有 6,492 个 loops(62%)在 Spatial-ATAC-Hi-C 与 in situ Hi-C 间共享;方法特异 loops 中有更高比例锚点重叠开放染色质。
这些结果说明测量保留了两类预期信号,但 loop overlap 不应被理解为 38% 都是假阳性:不同测序深度、组织切片和 loop caller threshold 都会改变集合重叠。
小鼠脑空间结构
Figure 2a 与 2b 分别展示基于 Hi-C 和 ATAC 的聚类。重点不是两个 UMAP 是否完全相同,而是:
- 空间 cluster 是否与已知解剖区域相符;
- 两种模态在主要边界上是否一致;
- 差异区域能否由模态特异 marker 或 loop 解释。
Figure 2e 把单细胞 ATAC reference 与空间数据放在一起,用于注释兴奋性神经元、抑制性神经元和非神经元群。该步骤依赖 reference label 和 feature alignment,不能作为完全独立的验证。
肿瘤应用
在 glioblastoma 和 astrocytoma 样本中,作者从 Hi-C contact patterns 推断 CNV 和 SV,并与相邻切片 WGS 比较。空间像素级 CNV profile 可进一步聚类,显示同一肿瘤切片中不同克隆区域。论文还展示了 chr7 gain、chr10 loss、局部扩增和候选基因融合等已知胶质瘤事件。
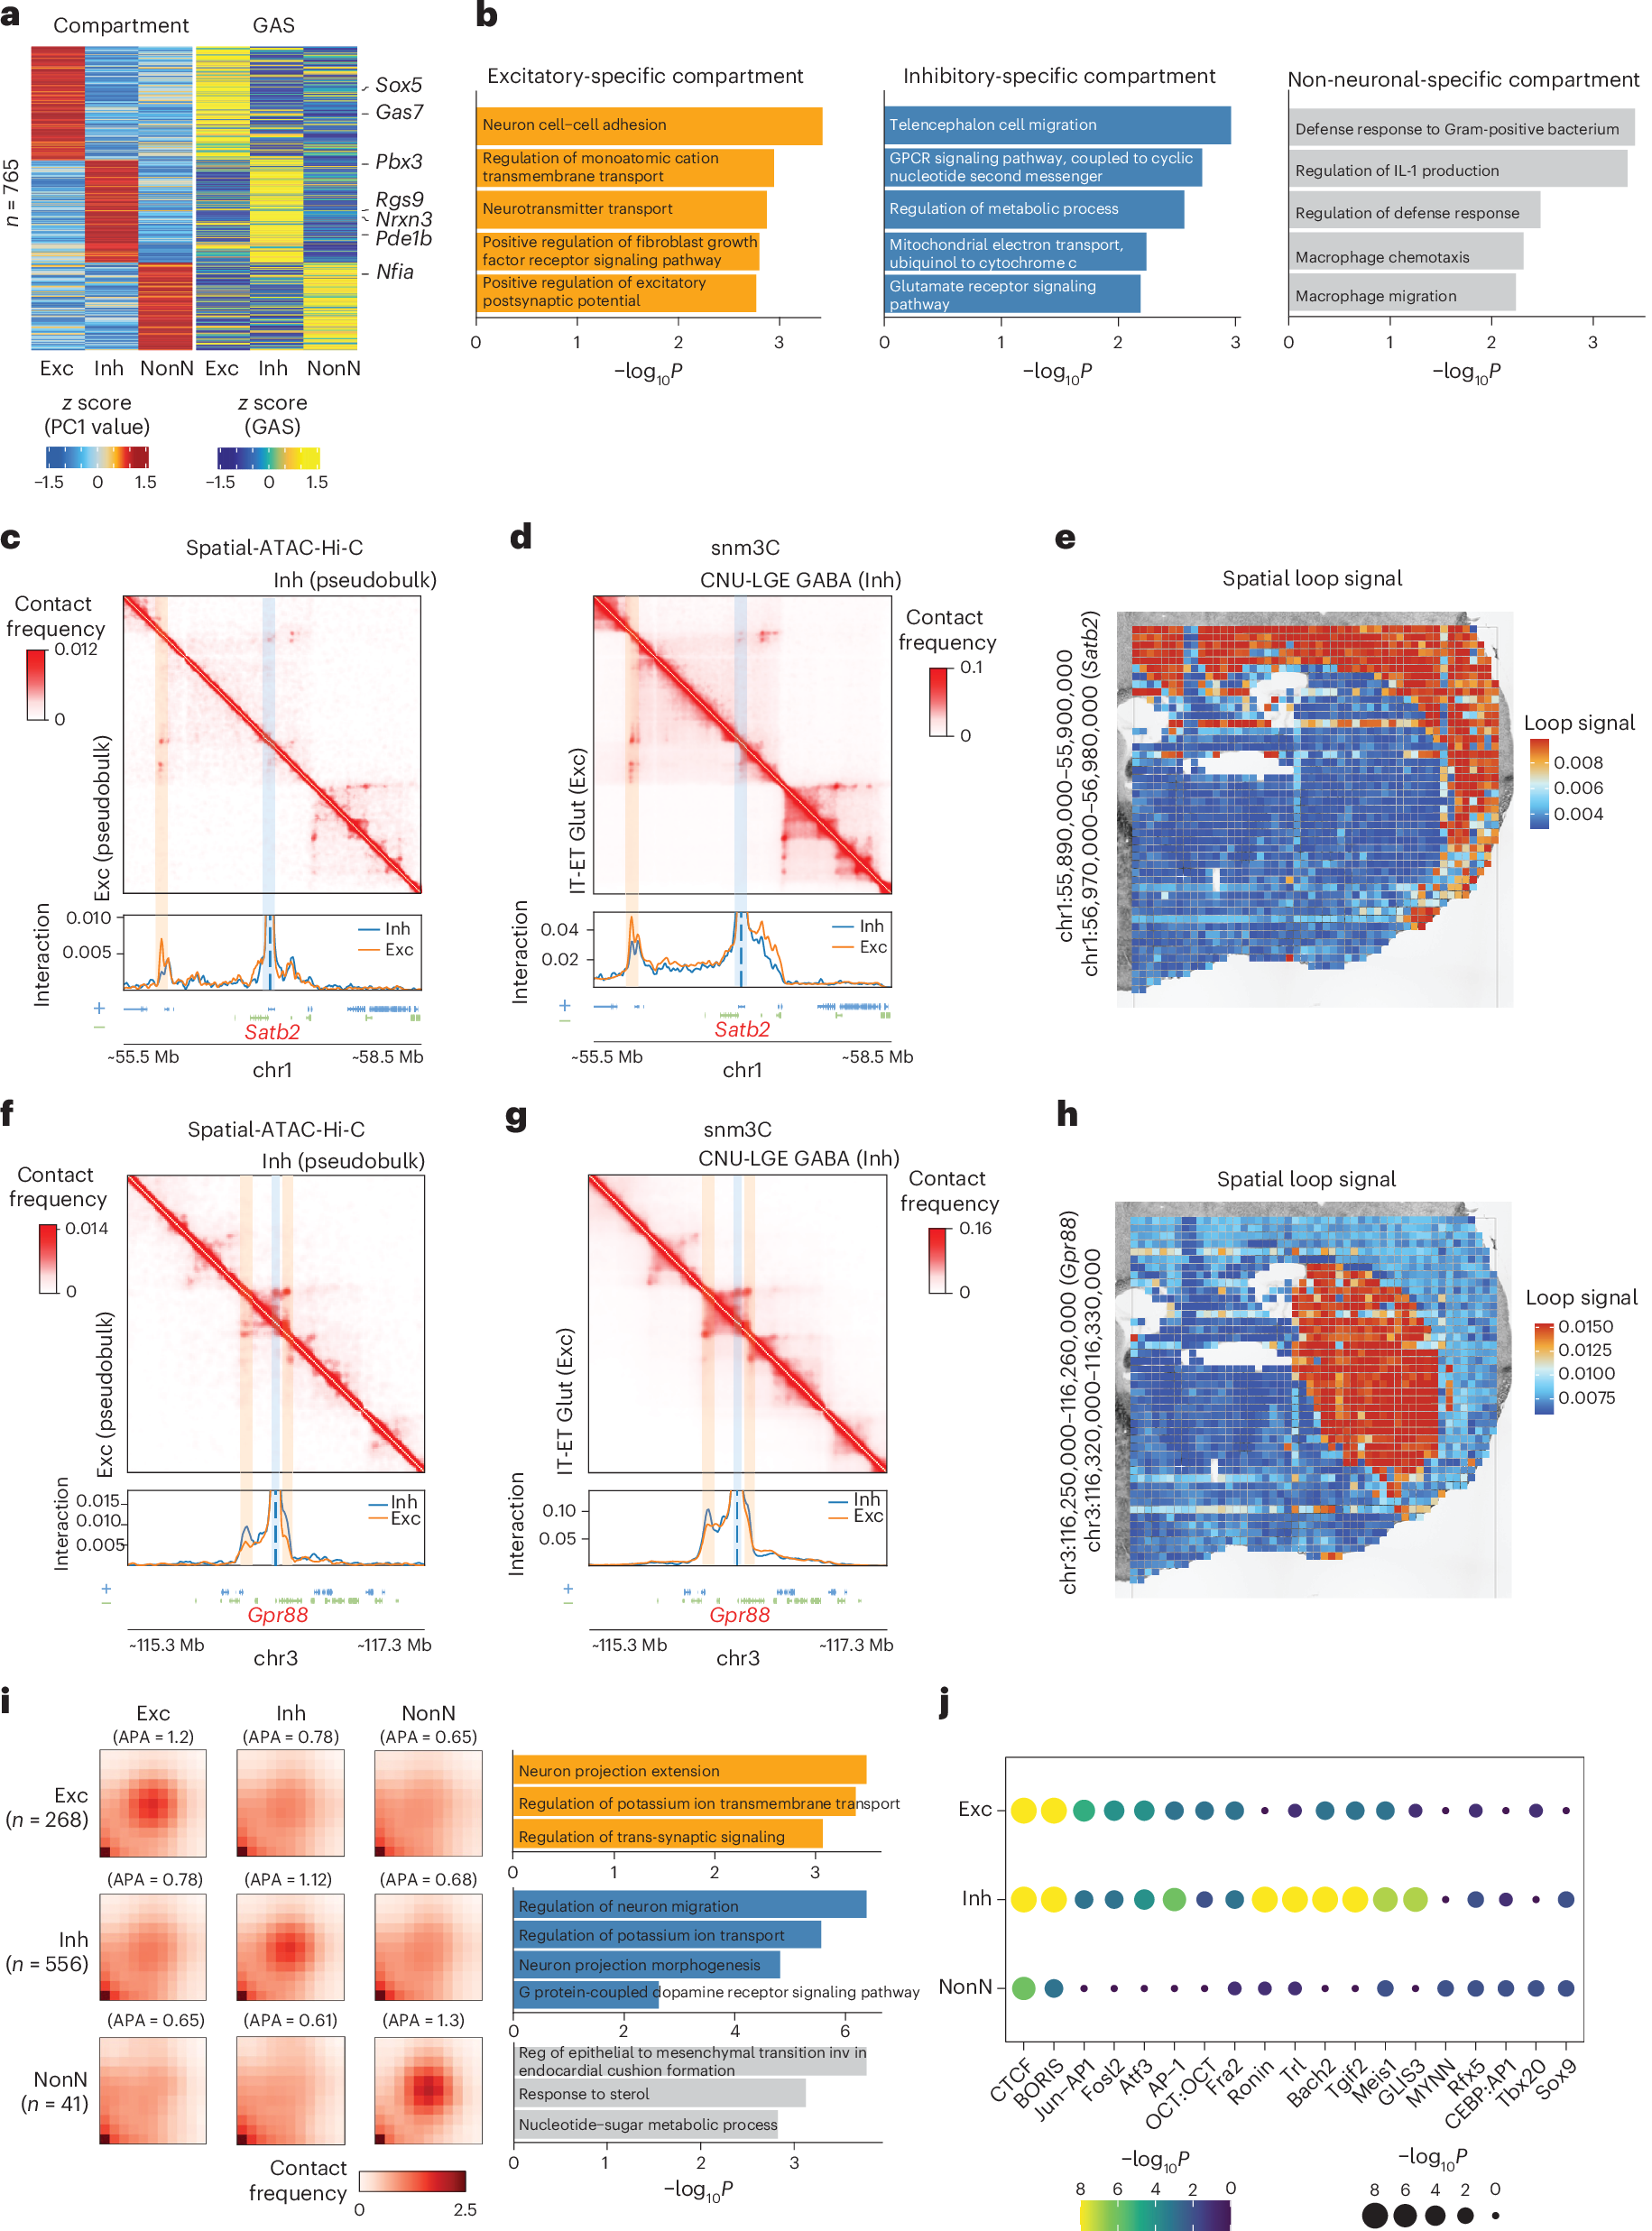
图中把空间 Hi-C 与 ATAC 信号联合起来,展示细胞类型特异的 A/B compartment 和远端 chromatin loops;Satb2、Gpr88 等实例还由独立单核 3D genome 数据支持。
Wang et al., Nature Methods (2026) · CC BY-NC-ND 4.0,原图未修改 · 原图未修改 · 原文图 · 放大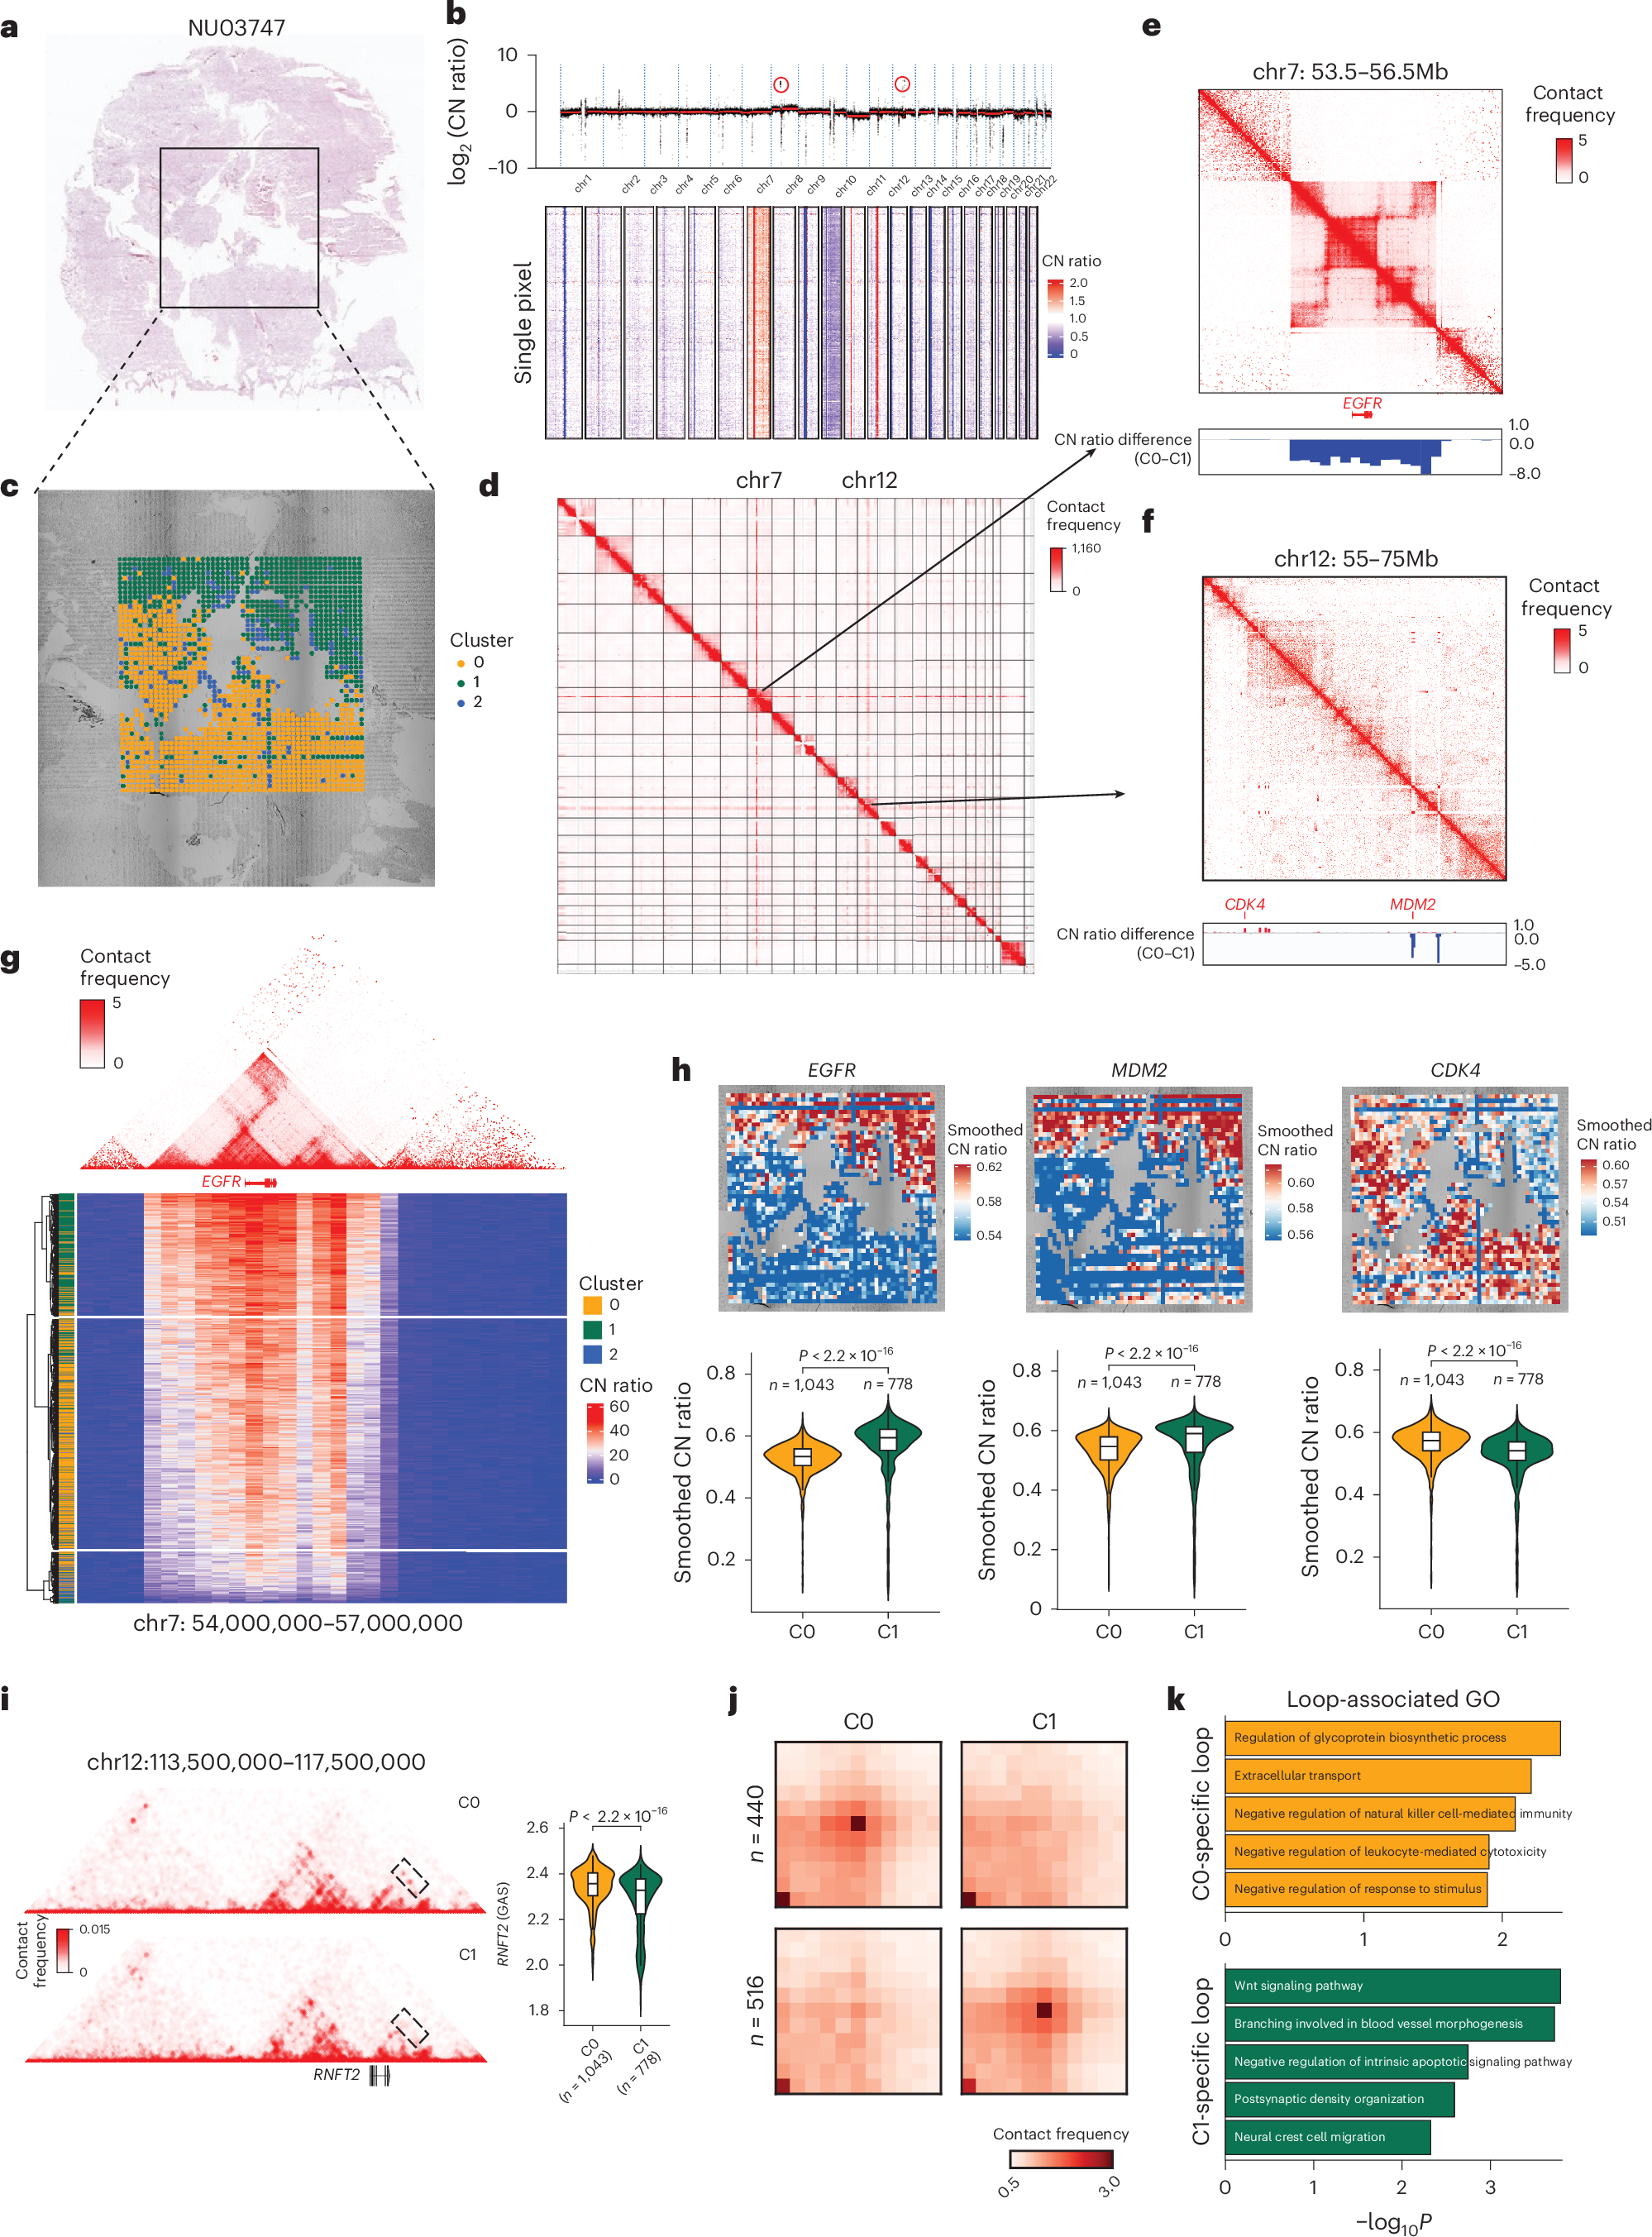
先看 chr7、chr10 和局部扩增是否在 bulk 与单像素层面一致,再看 EGFR、MDM2、CDK4 扩增和 cluster-specific loops 如何对应空间分区。
Wang et al., Nature Methods (2026) · CC BY-NC-ND 4.0,原图未修改 · 原图未修改 · 原文图 · 放大这里的优势是把结构变异与局部染色质可及性放在空间背景中观察;局限是像素内多个细胞会把小克隆信号平均掉,CNV 推断分辨率也低于直接 WGS。
对统计遗传学的价值
Spatial-ATAC-Hi-C 本身没有人群基因型,不能直接做 QTL mapping。它更适合作为 GWAS / fine-mapping 的功能注释层:
- 将 credible set variants 与组织和细胞群相关的 ATAC peaks 相交;
- 使用同一空间区域的 chromatin contacts 提名潜在靶基因;
- 检查候选 enhancer–gene link 是否在疾病相关组织区域增强;
- 再与 eQTL、sQTL 或 perturbation 证据联合。
需要避免把“变异位于开放 peak 且 peak 与基因接触”直接写成因果链。开放、接触和表达调控仍是三层不同证据。
局限
- 像素通常包含多个细胞,不是单细胞分辨率;
- 目前捕获面积约 ;
- 尚未针对 FFPE 样本优化;
- Hi-C matrix 在单像素上仍稀疏,loop 与 SV 分析常需跨像素聚合;
- 组织切片间验证受到配准和局部组成差异影响;
- 实验流程复杂,批次效应和文库质量控制需要在多中心数据中进一步评估。
小结
这项技术把“开放元件在哪里”和“它可能接触哪个基因”放进同一空间测量中。对遗传学研究最实际的用途,是提高候选变异到候选靶基因的组织背景分辨率,而不是替代 QTL 或 fine-mapping。