IFNα 与克隆竞争:分化出口、细胞状态及基因型
Type 1 interferon perturbates clonal competition by reshaping human blood development
将同一患者的体细胞基因型、转录组、蛋白、染色质与治疗时间点联合,提出IFNα通过淋巴分化和炎症性髓系祖细胞出口改变克隆竞争。重点区分状态占据率、实际分化能力、增殖和长期克隆份额。
本文目录
临床反应与克隆清除为什么可以分离
IFNα 可以改善骨髓增殖性肿瘤(MPN)患者的血细胞计数,但突变造血干细胞(HSC)不一定同步减少,部分克隆甚至扩张。作者的核心解释不是“哪一类细胞分裂得更快”,而是 IFNα 改变了造血分化的出口,不同突变克隆进入这些出口的倾向不同。
研究识别出炎症性髓系祖细胞(inflammatory myeloid progenitors,IMPs),将其与 HSC 分化状态、转录调控及长期克隆比例变化联系起来。主要价值是个体内 MUT/WT 对照、多时间点采样和功能实验的结合;不是新的 germline eQTL 方法,也不是靠一个单细胞嵌入完成因果识别。期刊全文
数据层级:细胞、样本、个体与不同实验子集
| 数据部分 | 规模与采样 | 分析作用与限制 |
|---|---|---|
| CD34⁺ GoT-IM | 65,452 个细胞,24 份样本,13 名个体 | 核心 RNA、CALR 基因型及蛋白分析;不是六万多个独立重复 |
| CALR GoT-ATAC | 23,137 个细胞核;四名个体的四份基线、三份治疗样本 | RNA、染色质可及性及 CALR;部分成对比较仅三名个体 |
| CD34⁻ GoT-IM | 59,912 个细胞,15 份样本,七名个体 | 较成熟免疫/髓系细胞;部分经侧向散射分选并混合,不是无偏全骨髓组成 |
| JAK2 GoT-ChA | 三名个体、六份基线/治疗样本 | DNA 分型与 ATAC;扩展到 JAK2-V617F,不是大型外部验证 |
| 单 HSC 分化实验 | 起始三份基线、四份治疗样本;分析质控后为五份样本、177 个集落 | 体外分化产物,不是原位追踪每个 IMP 的来源 |
核心 CALR GoT-IM 来自 MPN-RC-111/112 临床试验中的连续骨髓取样。新增十名个体的八份基线、十三份治疗后样本,另加三份既往基线 ET 数据,形成总计十三名个体。治疗后样本中包括停药后的时间点;不是十三个人都有完整、等间隔的治疗前后配对。实际子分析还更窄,例如聚合 DE 限于 IFN01–IFN10 的基线和正在治疗时间点。
分型结果为 21,354 个 WT、25,529 个 MUT、18,569 个未定型细胞,约 72% 获得 CALR 分型。WT 是对应位点未检出突变的操作性分组,不代表没有其他体细胞变异。来源:Figure 1、Methods 的 Human samples、Supplementary Note 的分化和 DE 方法。
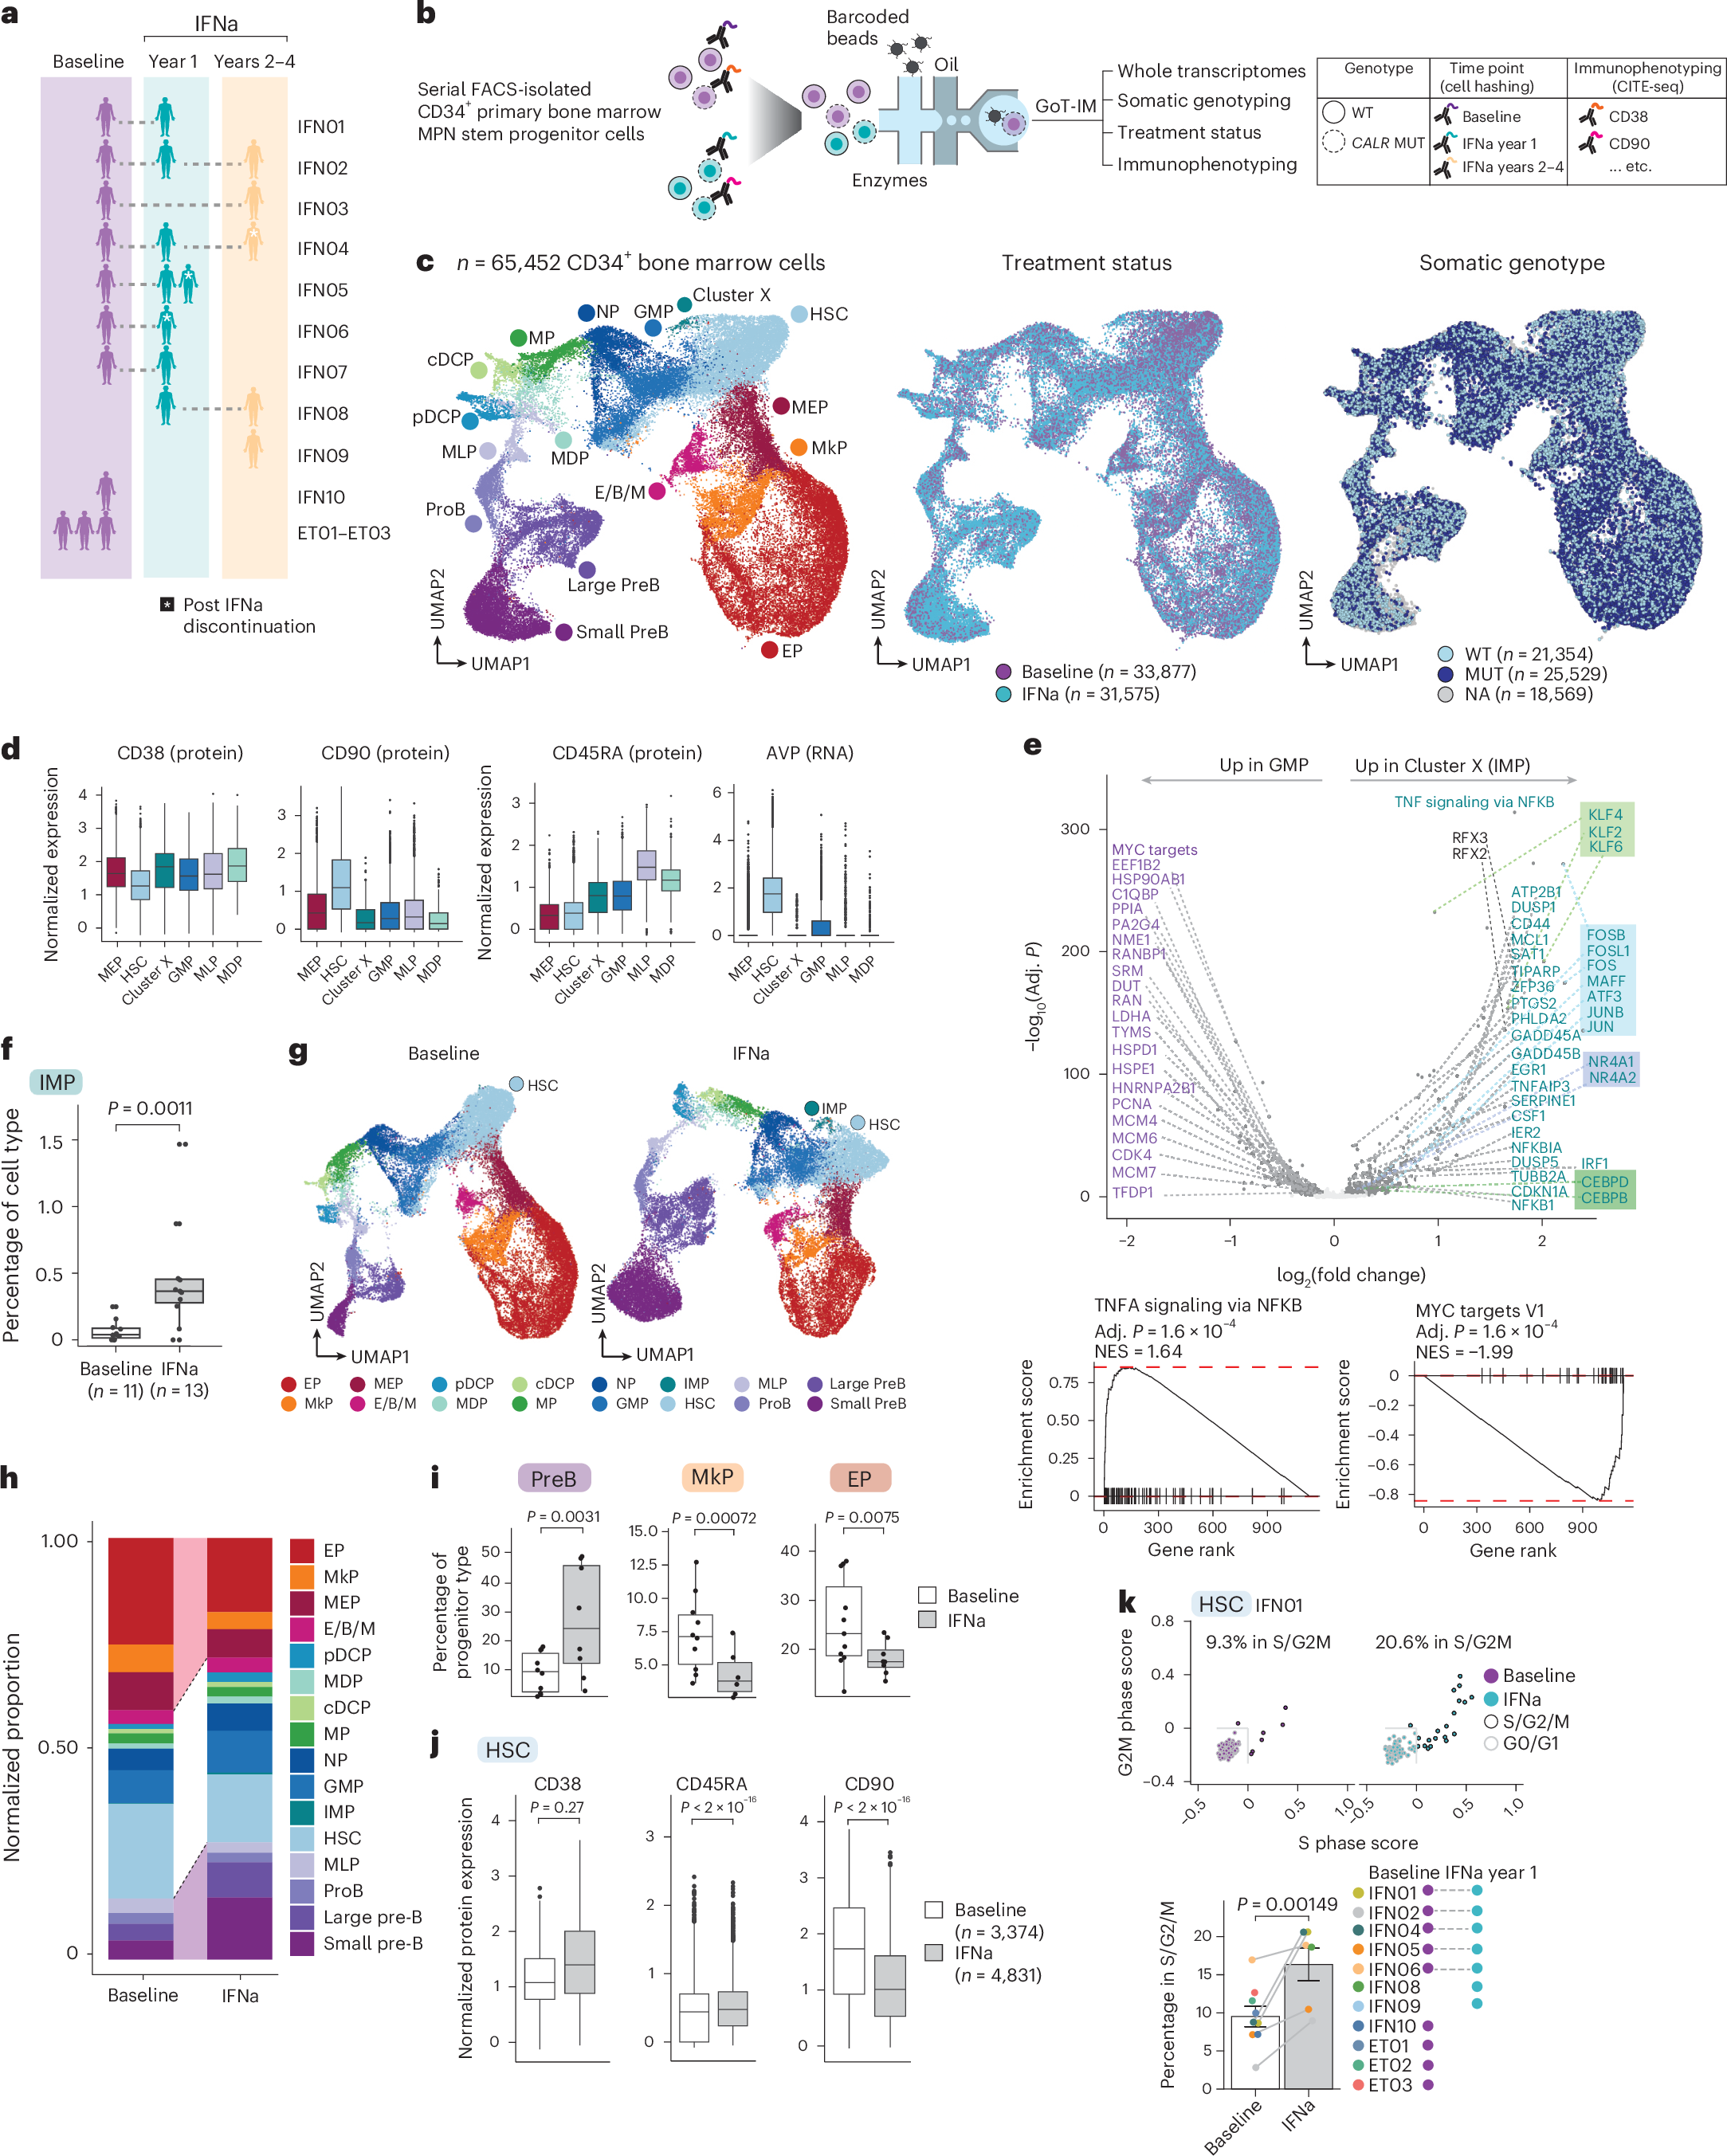
基因型、RNA、蛋白及时间点在同一单细胞中连接。65,452细胞来自24份样本、13名个体;IMP是稀有状态,不能用细胞数代替个体层面的独立重复数。
Lama et al., Nature Genetics 2026, Figure 1;出版商原始图像。 · CC BY-NC-ND 4.0 · 原图未修改 · 原文图 · 放大GoT-IM 如何把基因型与细胞状态连起来
普通 scRNA-seq 难以稳定覆盖指定 CALR 位点。GoT 靶向扩增后保留单细胞 barcode 和 UMI,与完整转录组连接;CITE-seq 提供表面蛋白,cell hashing 标记时间点,使同一个人的不同时间点可进入同次实验。这样可以在相同患者和细胞大类中比较 MUT/WT,而非简单比较全部突变患者与健康人。
GoT-IM 中有可靠 mutant UMI 的细胞记为 MUT;只有 WT UMI 而没有 mutant UMI 的记为 WT,位点信息不足则未定型。GoT-ATAC 要求更严格的 UMI 读段支持,并联合靶向分型和 Multiome RNA BAM;JAK2 GoT-ChA 则从 DNA 获得基因型。三种技术的分型缺失机制不同,不能只因输出相同标签就假定误差可交换。
表达依赖的基因型缺失与 allelic dropout 是重要风险。作为说明而非作者拟合的模型,若真突变细胞每个独立位点 UMI 检出 mutant 的概率为 ,获得 个 UMI 时仍未检出 mutant 的概率是 。治疗、状态及测序深度影响 或 时,WT 或未定型比例也会改变。分型覆盖率、深度匹配及不同阈值的敏感性需要与表达差异同时检查。
个体内对照减少胚系背景和环境差异,但不是严格 isogenic 对照:MUT/WT 可携带不同共突变并经历不同选择。IFN02 出现优势双突变亚克隆,正说明“一个患者一个基因型”会遗漏结构。
统计模型:样本随机效应,而非每个细胞独立
补充方法区分细胞身份、基因型和治疗效应:以对应变量为固定效应,并纳入 sample 随机效应;IMP/GMP 比较另调整 treatment。其表达或 module score 分析可用代表性模型说明:
是样本, 是样本内细胞, 随问题取细胞身份、基因型或治疗。这里是补充方法的数学表述,不是说所有结果都拟合了同一个全因素交互模型。作者用含/不含目标效应的嵌套模型进行 likelihood-ratio test,通常再作 BH 校正。公开 Figure 7 的部分 motif 比较明确调用 lmer(... + (1|orig.ident), REML=FALSE)。
聚合 DE 集中于整合时前 2,000 个 variable genes,并保留至少一组 10% 细胞表达的基因;部分 signature 的显著基因要求 、adjusted P<0.05。“未进入差异列表”不表示在全部基因上排除了作用。单个实验或样本的 DE 另有 Seurat logistic 等检验,不能全部混称为跨样本 LMM。
Module score 用 AddModuleScore,以目标平均表达减去表达水平匹配对照的得分:基因均值分 24 个 bins,每个目标基因抽取同 bin 的 100 个对照;整体 IMP score 为 IMPUP 减去 IMPDN。它不是实测分化概率,更不是进入 IMP 的后验概率。
样本随机效应处理样本内相关,并不自动完整表示同一患者跨时间相关。 个体数少、样本不平衡及稀有 IMP 仍限制稳定性。纵向解释应关注患者层面效应、重抽样和留一患者分析,而不是只看细胞层面极小 P 值。Supplementary Note 的统计与 DE 方法、Figure 7 代码。
IMP 的识别与分化验证
最初 Cluster X 只有 162 个细胞,其中 136 个来自治疗后样本。它与 HSC/髓系祖细胞共享部分表面特征,但表达 AP-1、KLF、NR4A、CEBP 等因子,TNF–NF-κB 炎症程序较高、MYC 程序较低,被命名为 IMP。RNA/蛋白联合把“表达像一个新群”推进到有可辨识表型的候选状态,比单凭聚类标签更有意义。
IFNα 并非使所有 HSC 进入同一种炎症状态。大部分 HSC 的 NF-κB/AP-1 程序下降,同时出现炎症性 IMP 分支;另一方面,淋巴祖细胞扩增,部分巨核/红系祖细胞减少。同一干预在不同状态中可以有相反方向的效应,全体平均表达可能将其抵消。
RNA velocity 使用 spliced/unspliced 信息和 scVelo,并结合 PAGA 等分析,支持 HSC1 与 IMP 的联系。这是依赖转录动力学假设的方向性证据,不等于追踪同一个 HSC 成为 IMP。体外实验由 CD34⁺CD90⁺ HSC 单细胞起始,检查约两周后的集落和流式表型;治疗样本的髓系及 neutrophil-only 集落支持分化潜能改变,但培养选择与原位造血仍不同。来源:主文 Figures 1–3、Supplementary Note 的 Single-Cell Differentiation Assay。
RFX3:相关网络之后还有功能干预
GoT-ATAC 连接表达、染色质和基因型。chromVAR 分析 motif-associated accessibility,Signac LinkPeaks 在 TSS 附近 ±500 kb 检查 peak–expression 相关,背景校准考虑 GC、峰大小和可及性。这里的 link 是跨细胞可及性–表达联系,不是跨 donor 的 eQTL、caQTL 或 GWAS 共定位。
IMPs 的 AP-1 程序相关开放区富集 RFX 等 motif,RFX3 同时具有较强表达证据。作者在脐带血 CD34⁺ 细胞中过表达 RFX3,观察到 granulocytic CFU-G 增加、erythroid BFU-E 减少,并在 scRNA-seq 中出现 IMP-like 群体。Figure 4e 的集落结果分别为 P=0.015 和 P=0.042,超出了单纯 motif 富集证据。
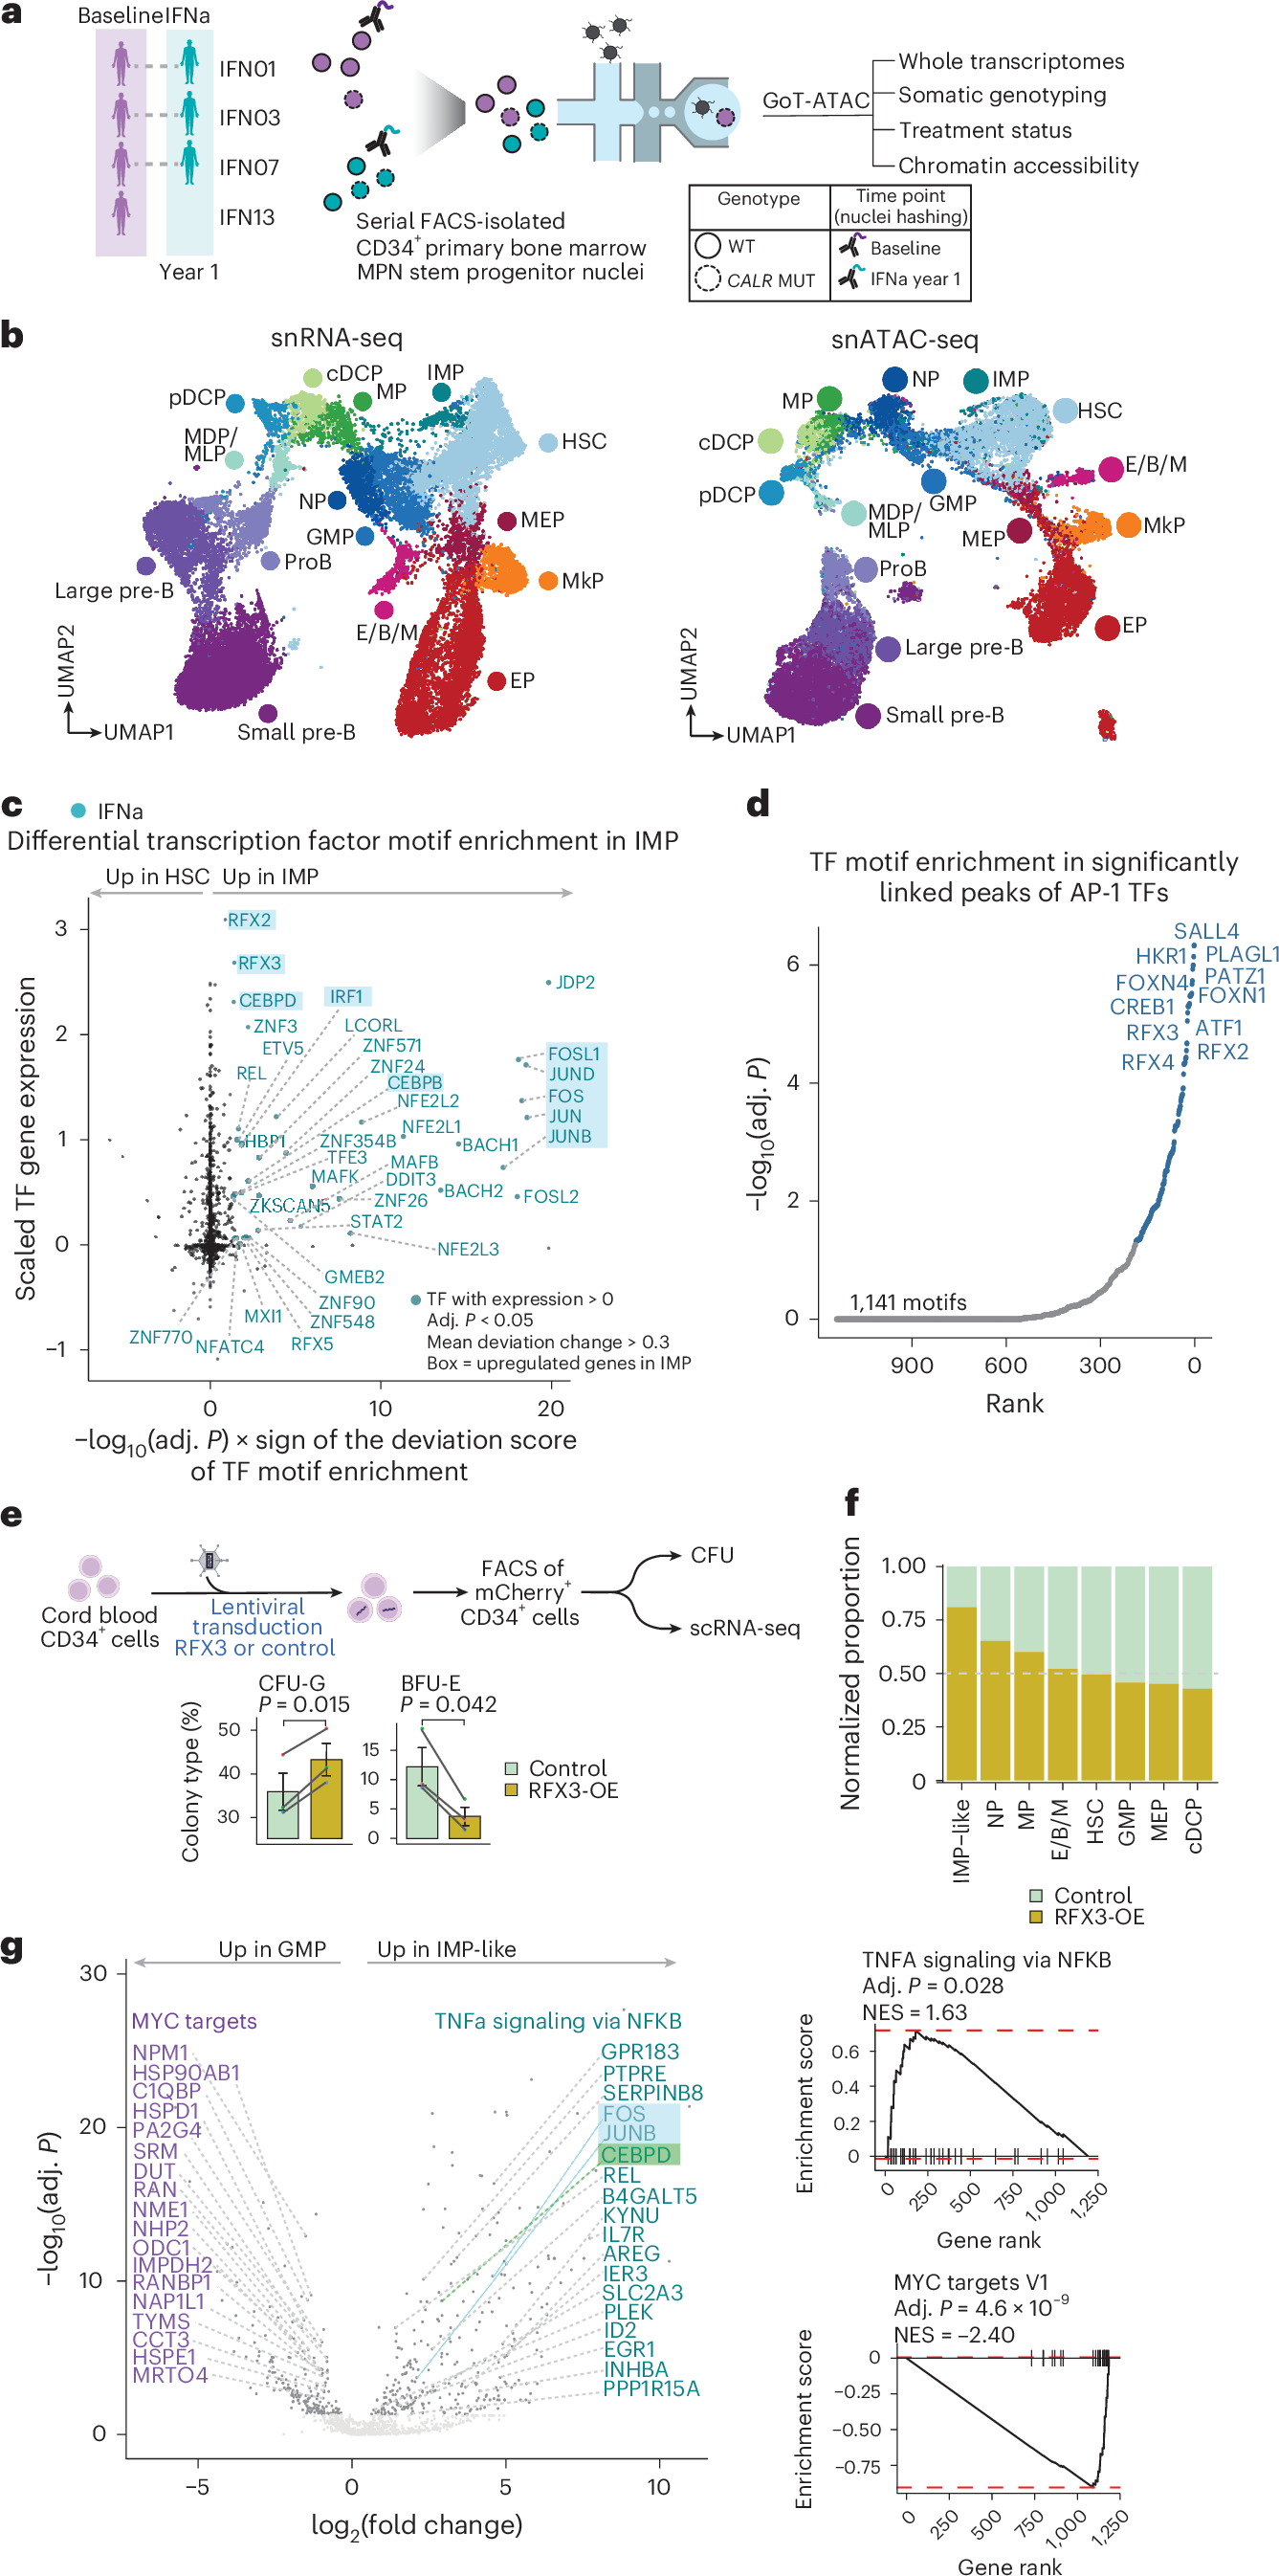
motif与表达联系被推进到RFX3过表达和集落产物验证。过表达支持该体系中的充分性,不等于证明成年患者中RFX3的必要性。
Lama et al., Nature Genetics 2026, Figure 4;出版商原始图像。 · CC BY-NC-ND 4.0 · 原图未修改 · 原文图 · 放大强处在于 RNA/ATAC 相关、候选因子与干预后的产物 相互支持,不是把网络中心度当作机制证明。边界是过表达支持该体系中的充分性,不能证明成年患者 HSC 中的必要性,也不能保证人工 IMP-like 状态与原位 IMP 完全相同。补充方法的独立转导实验与主图面板使用的重复范围应分别报告,技术重复不是额外供体。
CALR 如何约束 IFNα 诱导的淋巴分化
IFNα 增加淋巴分化的总体趋势,没有消除突变克隆的髓系偏向。GoT-ATAC 显示 CALR-MUT/WT 的 NF-κB、PU.1/SPI1 和 CEBP motif 活性差异;CALR-WT/MUT 的 UT7-MPL 体系再用 PU.1 CUT&RUN 检查结合位点。Figure 6 的差异 PU.1 peaks 富集 CEBPA/CEBPB motif,支持 CALR 背景改变调控环境。
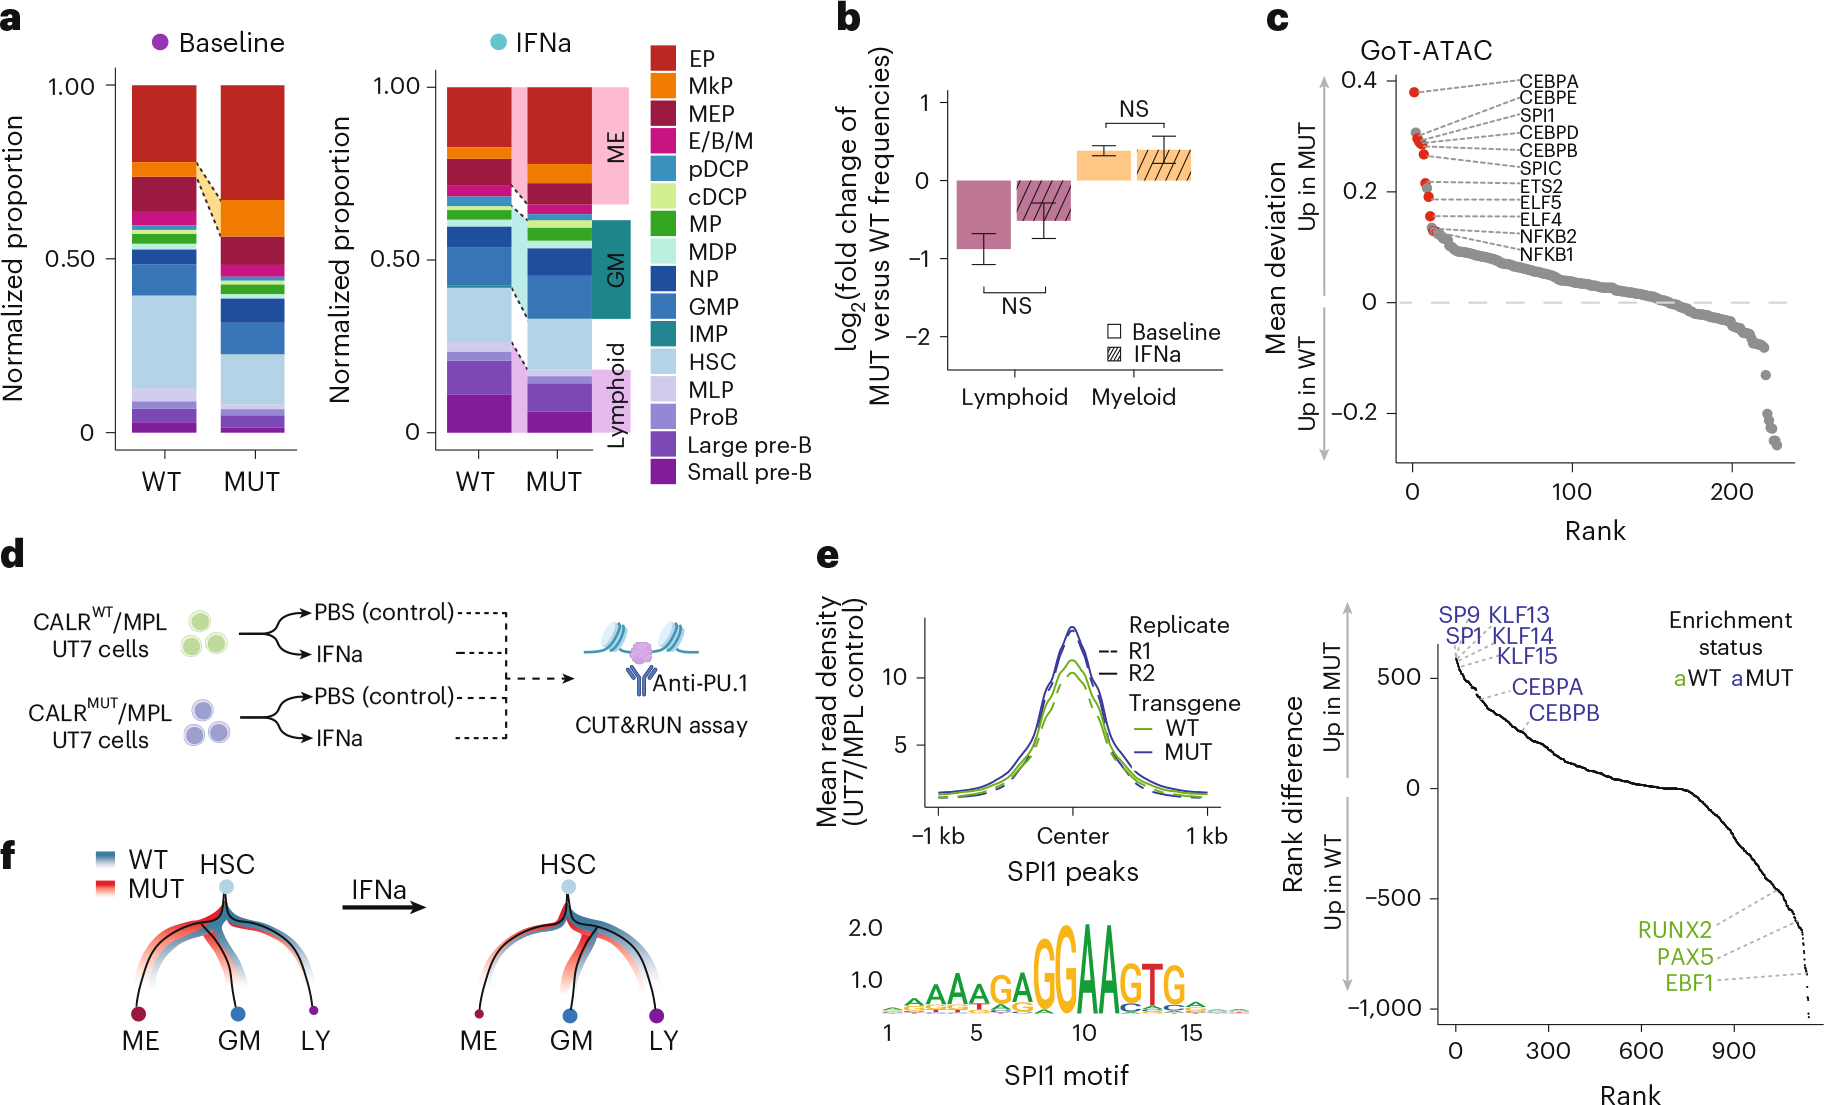
治疗后仍保留相对于WT的髓系偏向;面板b的前后相对偏向变化标为NS。CUT&RUN提供PU.1结合证据,但CEBP motif出现不等于直接验证共同结合。
Lama et al., Nature Genetics 2026, Figure 6;出版商原始图像。 · CC BY-NC-ND 4.0 · 原图未修改 · 原文图 · 放大这不能简化为“IFNα 不促进突变细胞淋巴分化”。准确表述是治疗后仍保留 相对于 WT 的分化偏向。Figure 6b 的 MUT/WT 相对淋巴和髓系比例前后比较标为 NS,不应写成一个显著增强的基因型×治疗交互。
CUT&RUN 比 motif 序列出现更接近直接结合证据,但来自细胞系和少量独立实验;PU.1 peaks 中出现 CEBP motif,不表示直接测到了两者同时结合。临床流式、GoT-IM、ATAC 与细胞系实验是互补层次,不是可将样本量相加的一组重复。
增殖更强的突变克隆为什么仍可能被消耗
IFNα 增加 HSC 进入细胞周期,MUT 在一些髓系群体中的增殖优势仍存在。原位 Ki67 成像支持这种差异。与此同时,患者之间突变 HSC 比例有升有降,说明 当前 cell-cycle score 不足以解释长期留在 HSC 池中的克隆份额。
可用概念性收支模型解释这一点:
是克隆 的 HSC 数量, 表示产生/自我更新, 表示死亡, 是离开 HSC 池进入分化的净流出。这是本笔记的解释模型,作者没有从快照数据估计三种速率。 它说明增殖表达升高不保证净留存增加,分化退出也可以影响竞争。
IFN02 的一个带额外 CALR M131I 的双突变亚克隆治疗后取代原先群体,基线已呈更强 IFN signature、较低 TNF/TGFβ 和较弱 IMPUP 程序,提示较不易进入 IMP 分化。该例具有机制启发性,但不是证明 M131I 本身驱动耐药的等基因实验,其他共变因素不能排除。
Figure 7 的克隆关联:状态富集不是转换率
Figure 7h 将 HSC 克隆比例变化与 HSC1/IMP 中的突变富集联系,并加入三名 JAK2-MUT 患者。依照图注,横轴是以下比值的 log2:
纵轴为两个时间点 HSC 中克隆频率的 。Figure 7a 另用按年换算的展示,不能与 Figure 7h 的区间变化混用。图中标注 R=−0.7、P=0.004:相对较少占据 HSC1/IMP 的突变克隆更可能留存或扩张。
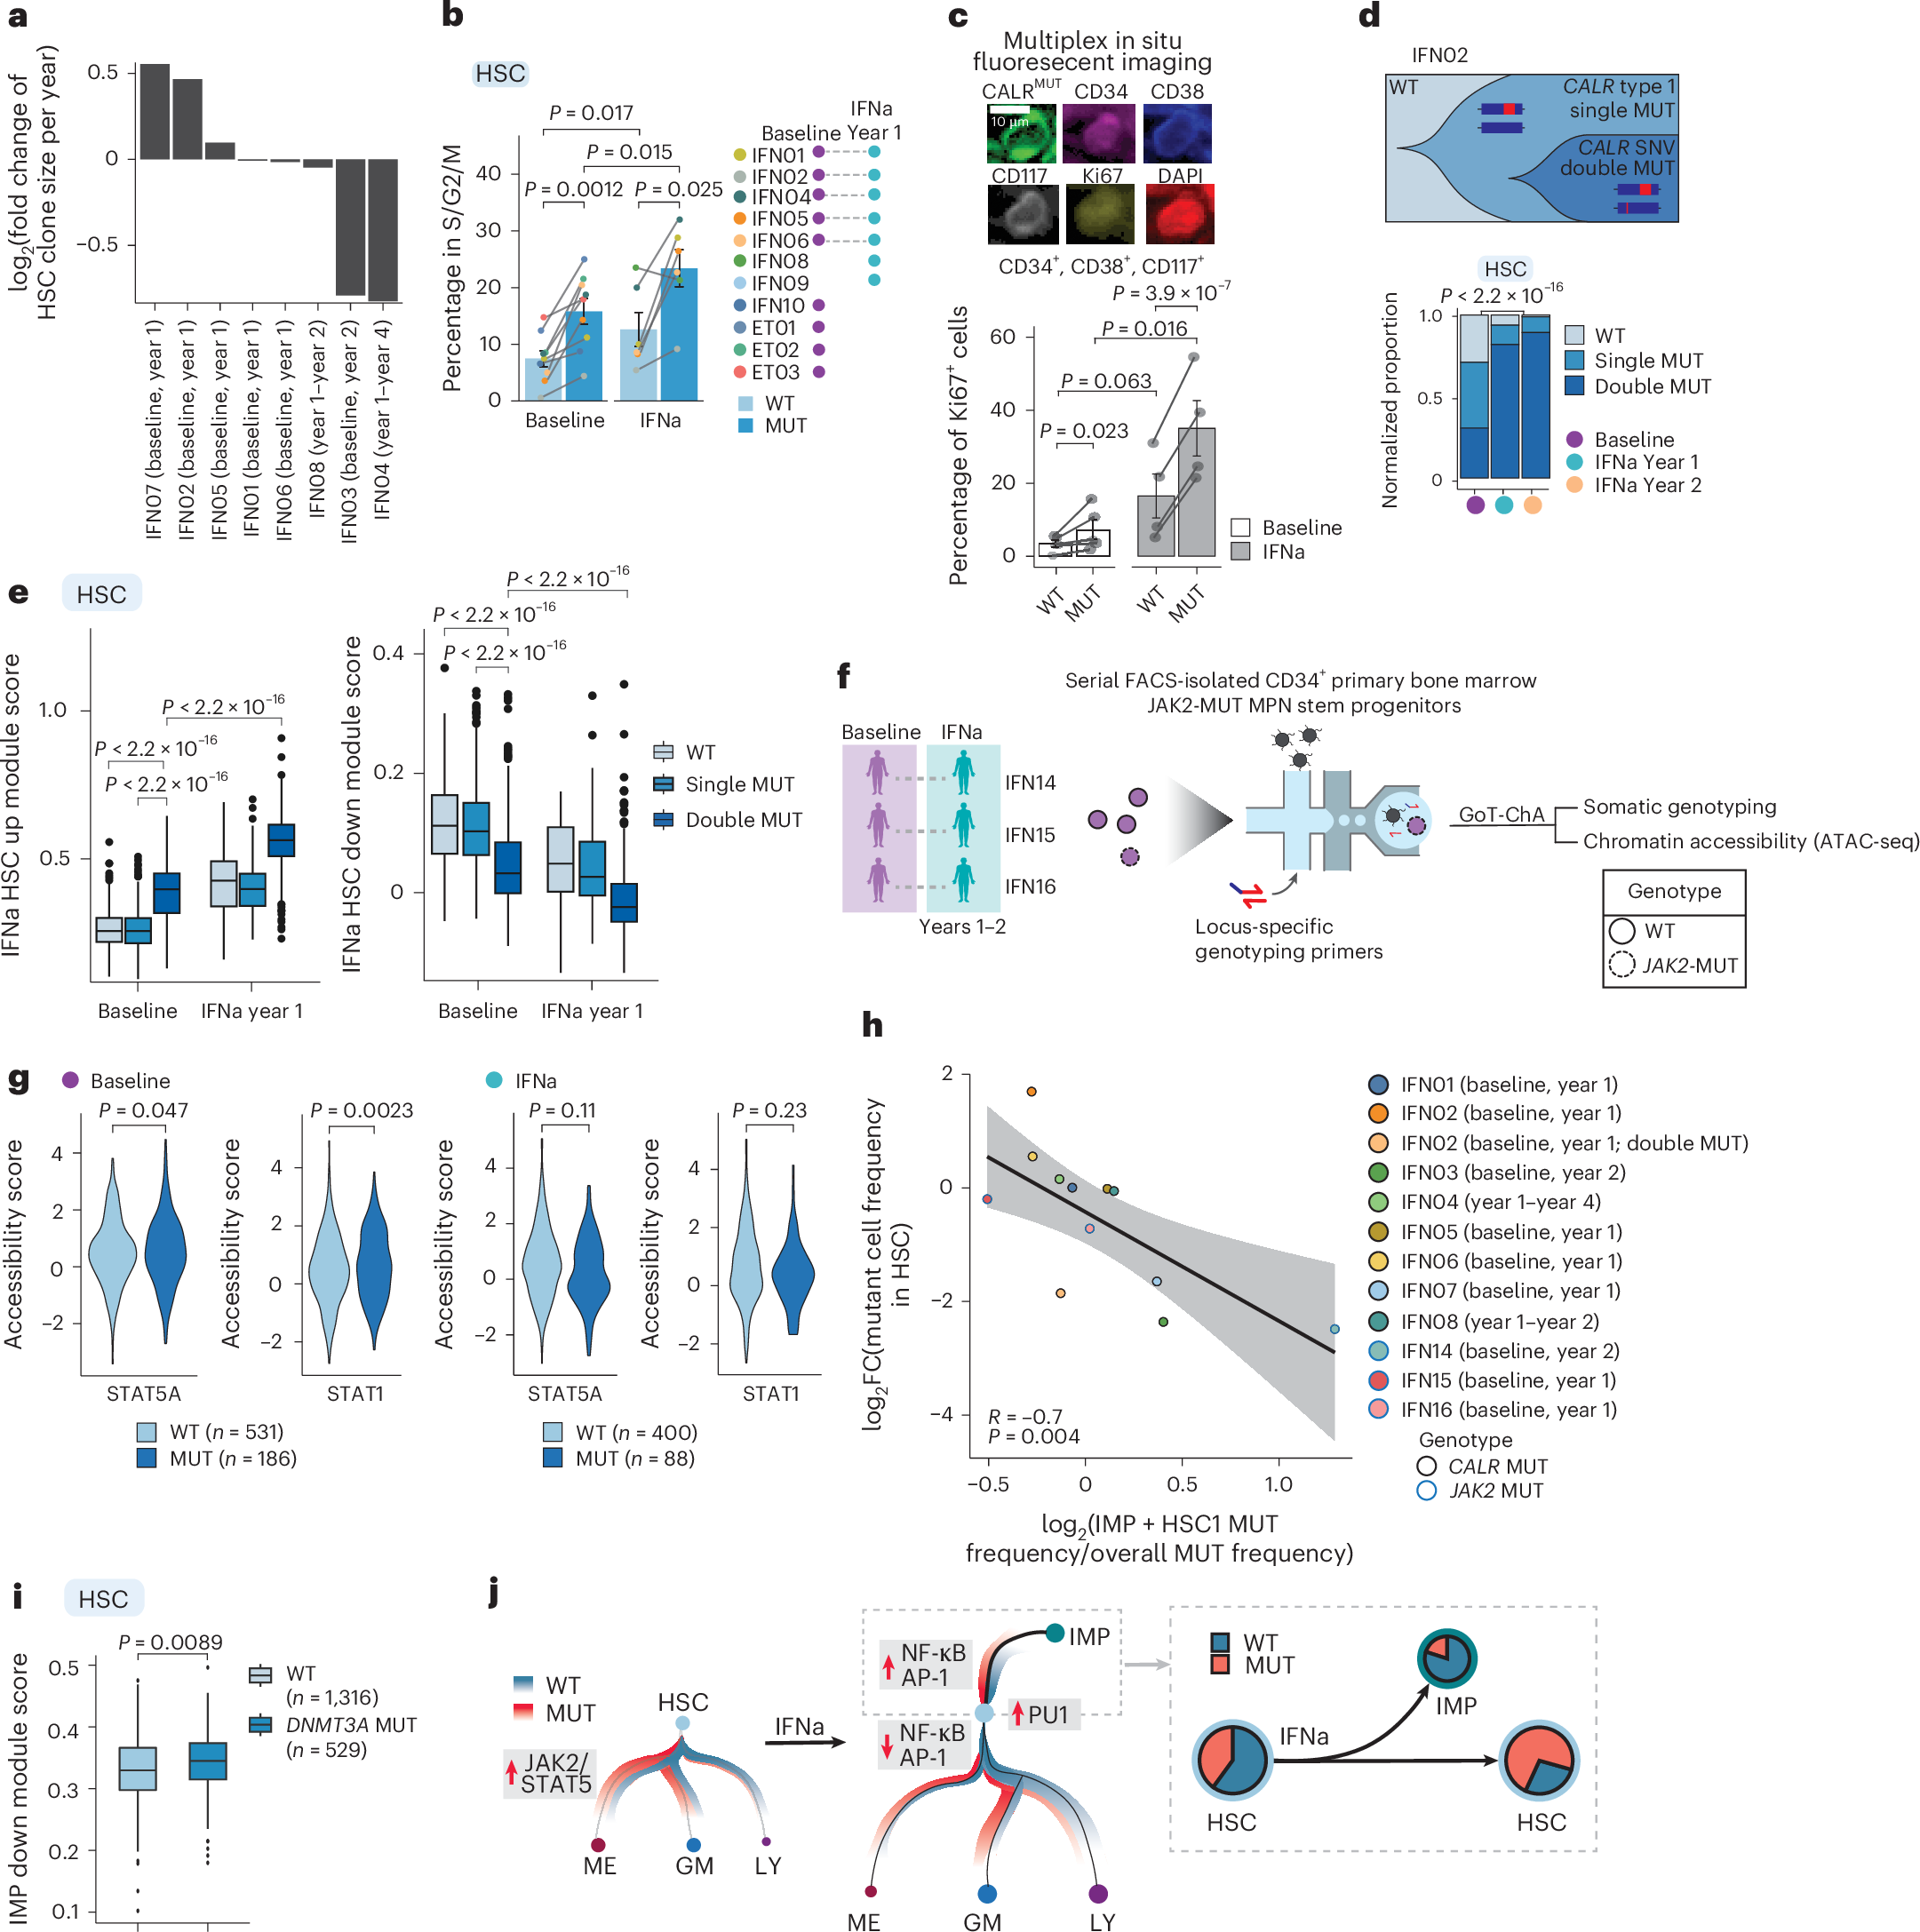
当前细胞周期信号不足以预测长期克隆份额;HSC1/IMP相对占据与克隆变化相关。图a的按年变化与图h的区间变化不同,图h归一化分母和检验实现的来源差异在正文单独说明。
Lama et al., Nature Genetics 2026, Figure 7;出版商原始图像。 · CC BY-NC-ND 4.0 · 原图未修改 · 原文图 · 放大这里存在一个可复现性边界。 图注的分母是全部 HSPCs;当前公开 Fig7.R 对 HSC1/IMP 与 Other 分别计算突变比例后相除,分母因此排除了 HSC1/IMP。该脚本还对部分零比例用 0.001 替代;这一绘图段使用 geom_smooth(method='lm')/stat_cor,而图注把 P 值归于 LMM。稀有 IMP 时两种分母可能接近但不等价,仅凭这一段也不能复现图注所述全部 LMM 设定。本笔记分别报告图注与代码,不替作者消除差异。Figure 7 公开代码
即使按图注定义, 也是相对状态占据率,不是直接分化转换概率。它受 IMP 存活、扩增、捕获率和 genotype dropout 影响。稀有 IMP、IFN02 两个非独立亚克隆、不同随访间隔和共享分母,也会影响回归不确定性。因此,该图支持 IMP 分化与克隆竞争的机制模型,但还不是独立验证的治疗反应预测器。
DNMT3A 分析来自四份既往 CH 样本(1,316 WT、529 MUT 细胞),看到 IMPDN signature 增强;提示可能有更广适用性,但不是对这些 DNMT3A 携带者进行了纵向 IFNα 治疗验证。
对单细胞遗传效应研究的启示
首先要分开 细胞状态组成 和 同一状态内的表达。令 为基因型、 为处理、 为状态,总体表达满足
这是期望分解,不是新拟合模型,也不自动构成因果分解。差异可来自状态内均值,也可来自状态权重。只分析 pseudobulk 均值可能混合两条路径;先条件化到基因型或治疗诱导的状态,又会改变所回答的问题。
值得借鉴的设计是在同一 donor、同一时间测量基因型与多组学,形成状态内配对效应,再比较前后变化。作为未来分析而非原文已执行的检验,可以考虑
应在 donor 层面估计不确定性,保留不平衡、缺失与 genotype confidence,而非合并所有细胞检验一次。研究对象是体细胞克隆,设计思想可以迁移到状态遗传学,但不能照搬成胚系 QTL 的同个体 MUT/WT 对照。
算法模拟可构造 donor–clone–time–state 的分层过程,分别变化状态进入、增殖/存活、状态内表达、测序深度和分型 dropout。检查方法是否把组成变化误报为状态内调控,以及参考注释缺少新 IMP 状态时能否保持校准。这比仅在固定标签下加入 genotype 主效应更贴近本文揭示的问题。
总体评价与阅读范围
最强证据是多模态、个体内比较与功能实验的补充:一个稀有状态从转录聚类推进到表面表型、染色质、过表达与集落产物,再用于解释克隆竞争。最需后续验证的是由少数患者的状态占据率推断分化速率和临床克隆清除机制;个体数、纵向随机效应、分型误差和 Figure 7 实现差异均影响这一层推断。
本次核读 44 页期刊 PDF(含 Extended Data)、19 页 Supplementary Note 的统计和实验方法,并核对公开 Figure 7 分型比较及克隆绘图代码。独立补充表全集未逐项重算,也未重跑单细胞或功能实验。数据入口:GEO GSE215140、受控原始数据 EGA EGAS50000002009、作者代码仓库。